Fisq 103 2
Influencia de la Temperatura
La Temperatura afecta la Velocidad de Reacción ya que afecta la Constante Cinética de las reacciones.
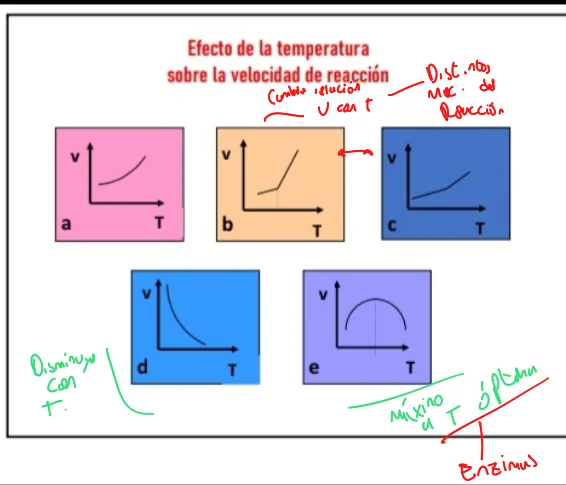
Pero dependiendo del tipo de reacción, va a afectar de maneras distintas.
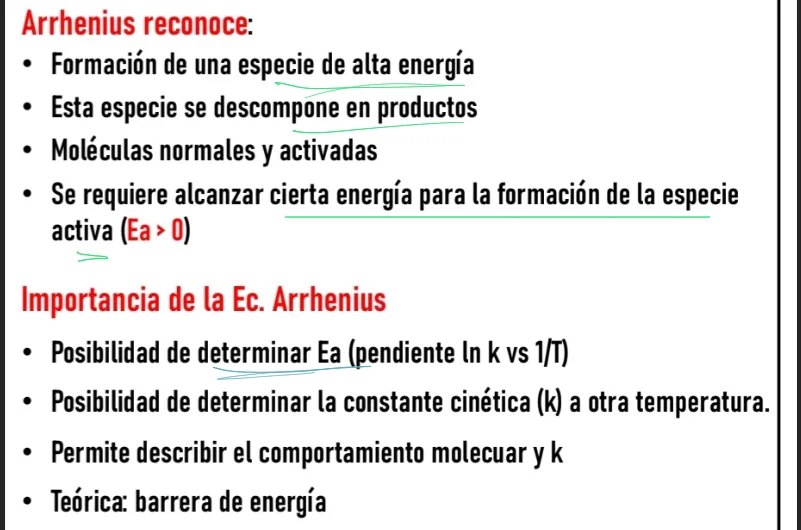
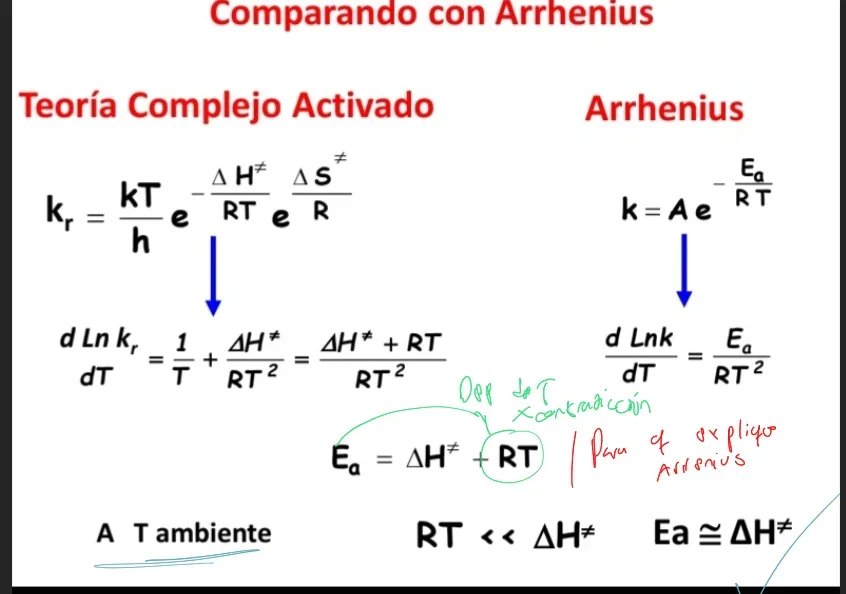
Esto lo modelo Arrhenius, ya que introdujo el efecto de la Temperatura en la Constante Cinética y la planteó como una exponencial dependiente también de la Energía de Activación.
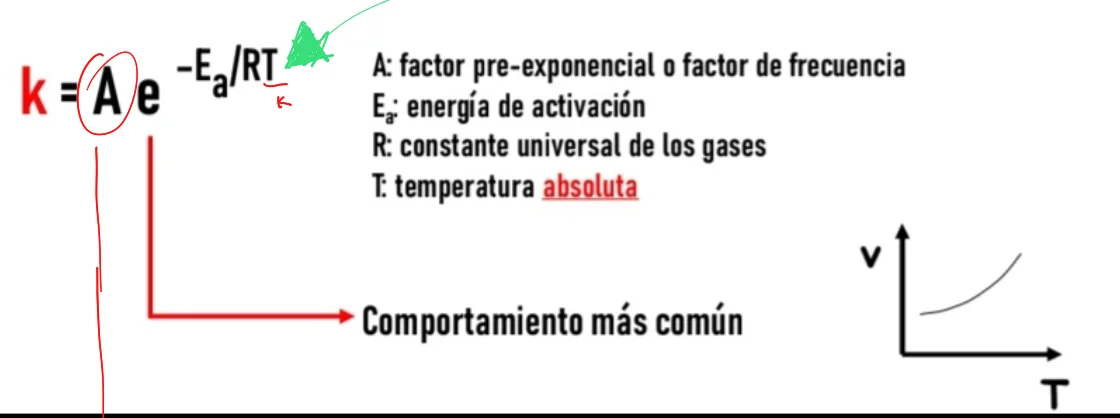
En el factor preexponencial se incluyen las otras variables que afectan, como por ejemplo la Fuerza Iónica.
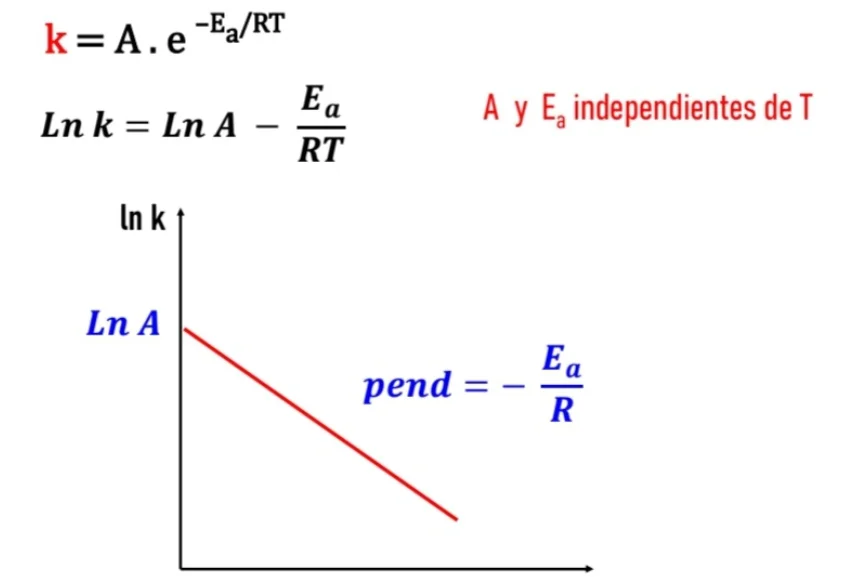
Para cumplir con su modelo la energía de activación tiene que ser constante, y el Factor preexponencial y la Energía de Activación independientes de la temperatura, lo que permite linealizar con el logaritmo.
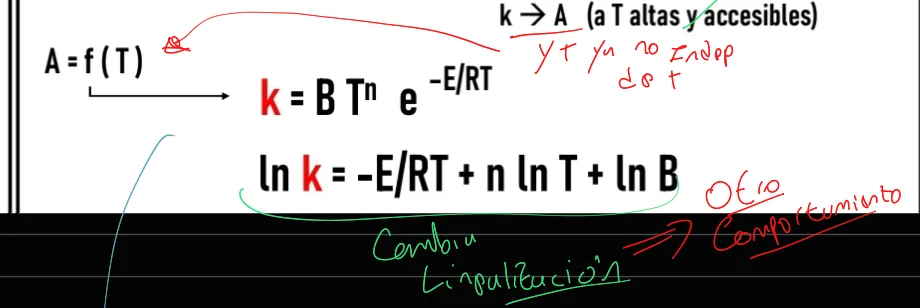
El comportamiento más común es que sean sigmoides, tendiendo a A a T infinito:
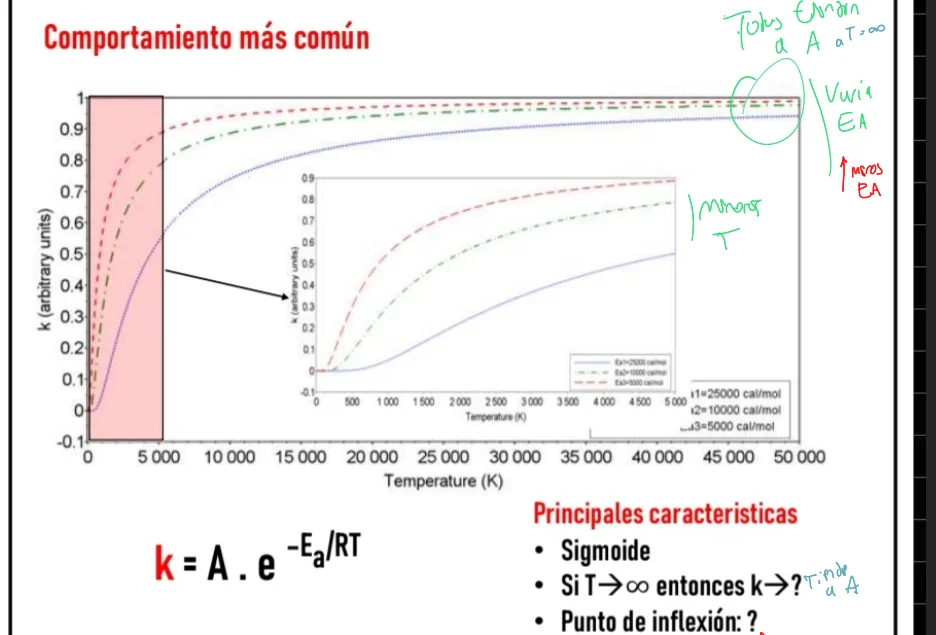
Y con punto de inflexión igual con T=Ea/2R (Haciendo la derivada segunda =0)
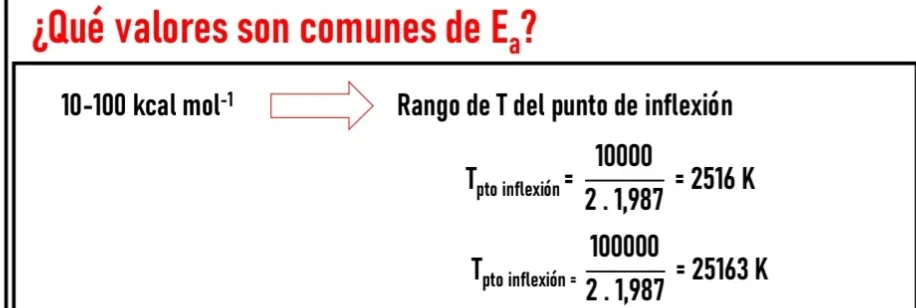
En general trabajaremos a Temperaturas menores a 2516K, por lo que podemos considerar la aproximación de que la velocidad se duplica cada 10ºC
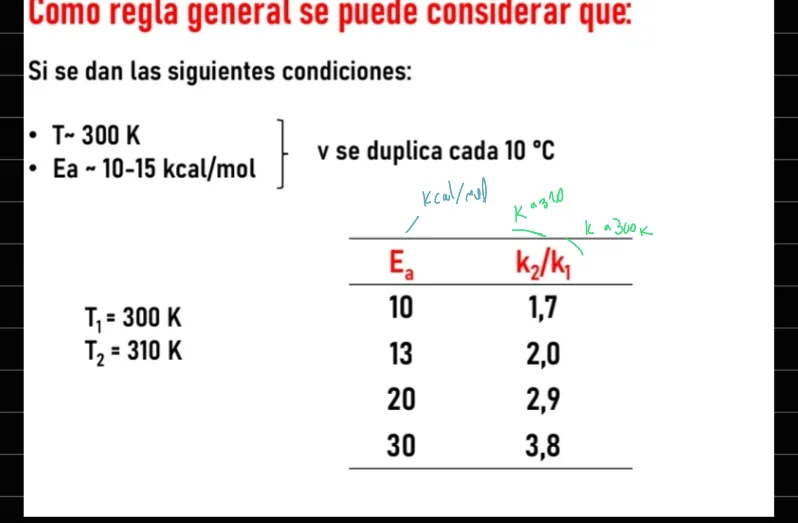
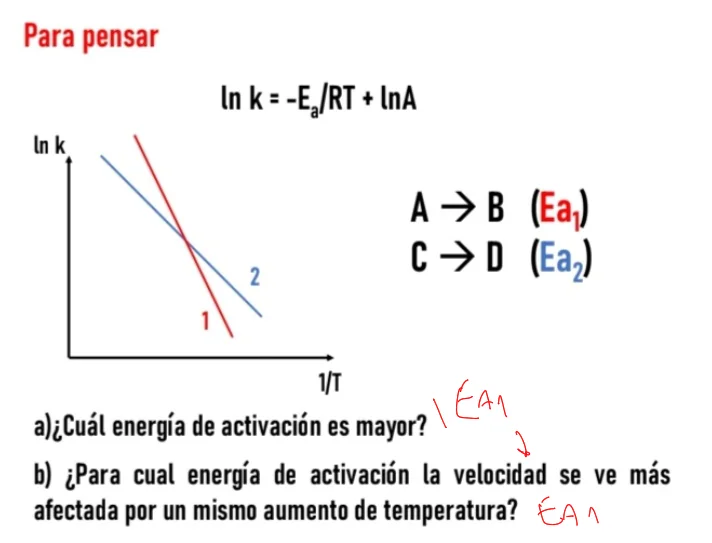
Cuanto mayor es la Ea, más sensible es al aumento de temperatura. se puede ver con la pendiente de la linealización:
También puede pasar que el Factor preexponencial dependa de Te, por lo que no cumplirá Arrhenius.
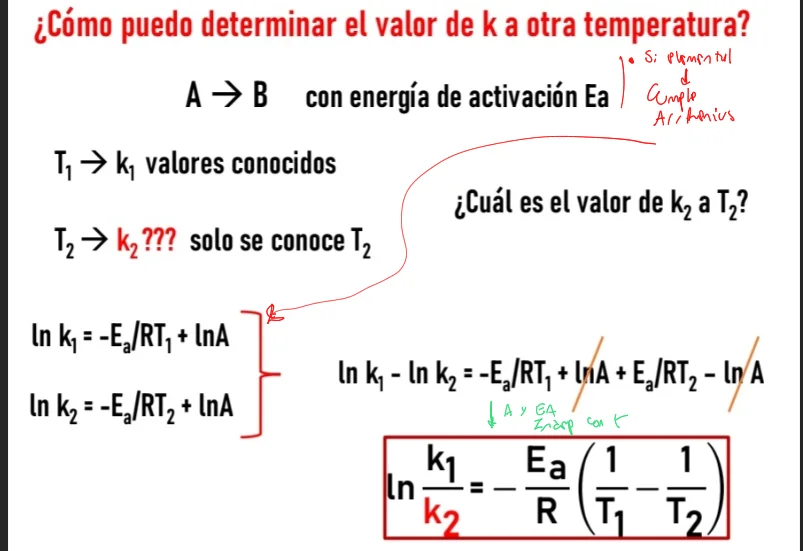
Para determinar valores de k a a distintas temperaturas, podemos usar la linealización:
Reacción elemental
Las Reacción Elemental son reacciones que ocurren en 1 solo paso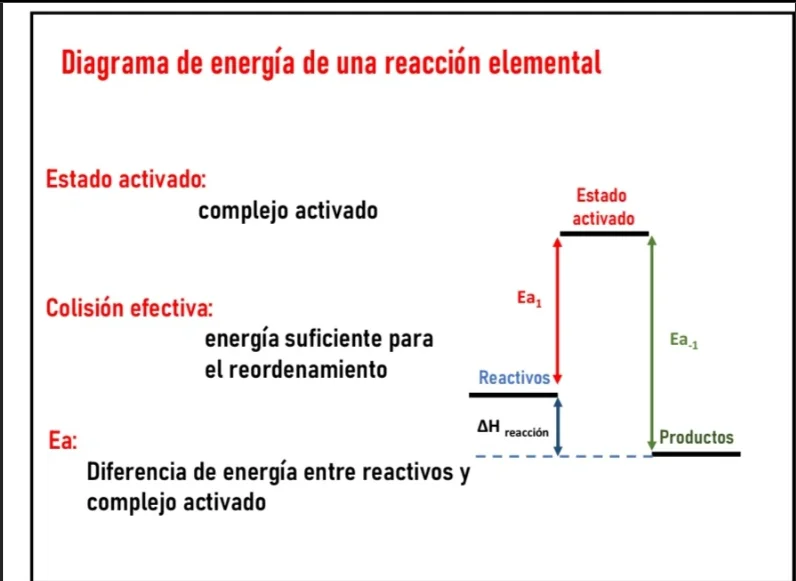
Ya sean Endotérmicas o Exotérmicas: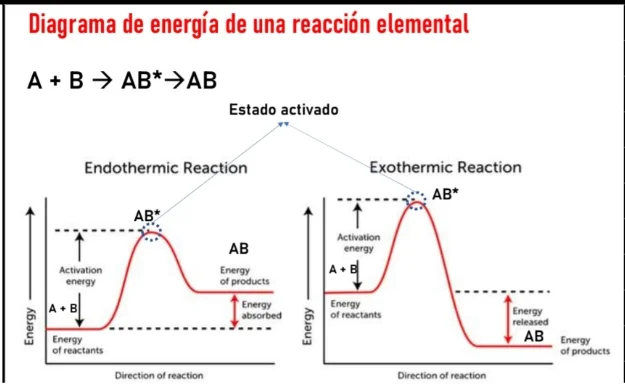
Ocurren siempre en un solo paso, y colisionan solo 3 moléculas o menos.
Siempre van a cumplir arrhenius, sin embargo que cumpla no quiere decir que sea elemental.
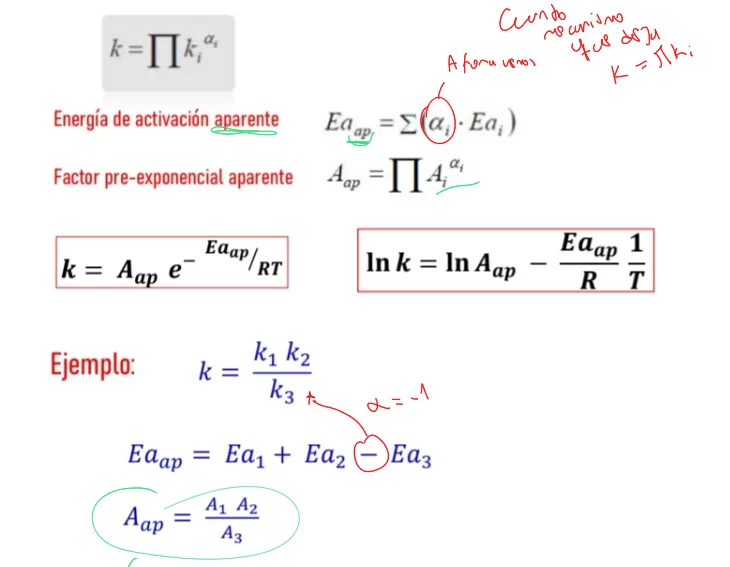
Si tiene un mecanismo complejo de varias reacciones elementales:
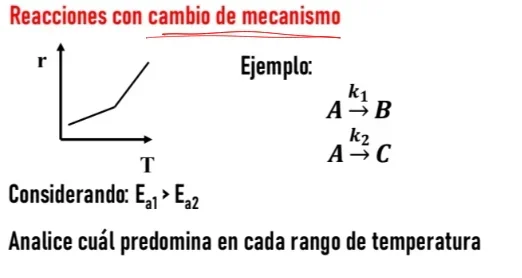
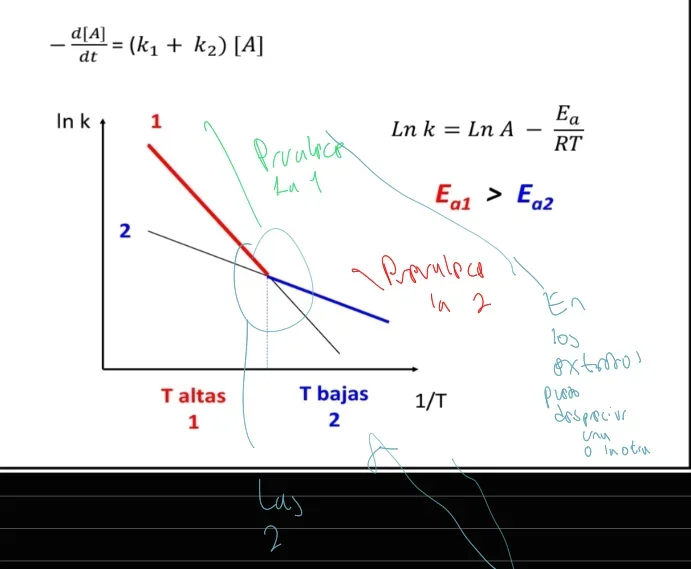
Debido a las diferentes Energía de Activación puede ser que una reacción cambie de mecanismo principal con la Temperatura:
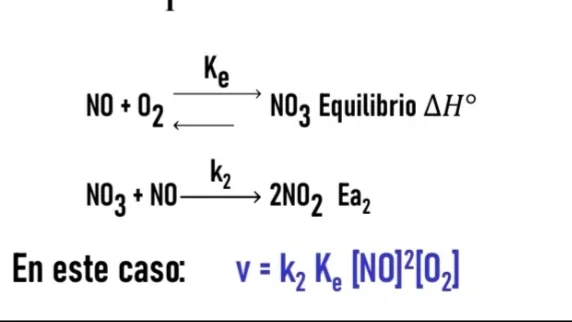
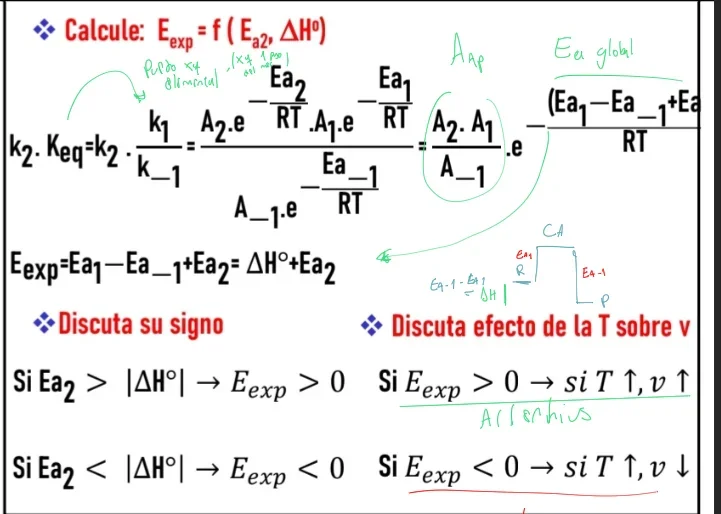
También están otras que la velocidad disminuye al aumentar la Temperatura.
Esto es raro, pero puede pasar si hay un Equilibrio rápido. Puede pasar que la Energía de Activación aparente resulte negativa, lo que llevaría a que la Velocidad de Reacción disminuya al aumentar la Temperatura.
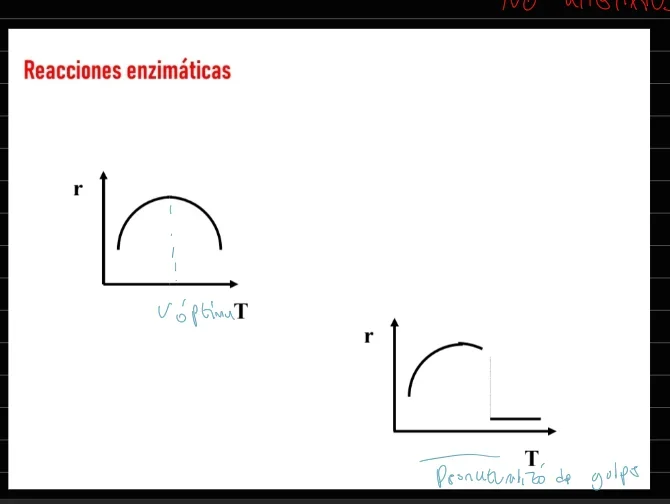
También están las Catálisis Enzimática, que tienen comportamientos dependientes de temperatura muy distintos, entre si, y comparado a otros mecanismos.
Teoría de las colisiones
La Teoría de las Colisiones busca dar un fundamento teórico al Factor preexponencial. Es distinta al de Complejo Activado, pero se complementan.
Esta teoría considera que la Reacción Química requiere del choque de las moléculas, por lo que se calcula el número de choques, considerando que son esferas rígidas, considerando como choque cualquier toque.
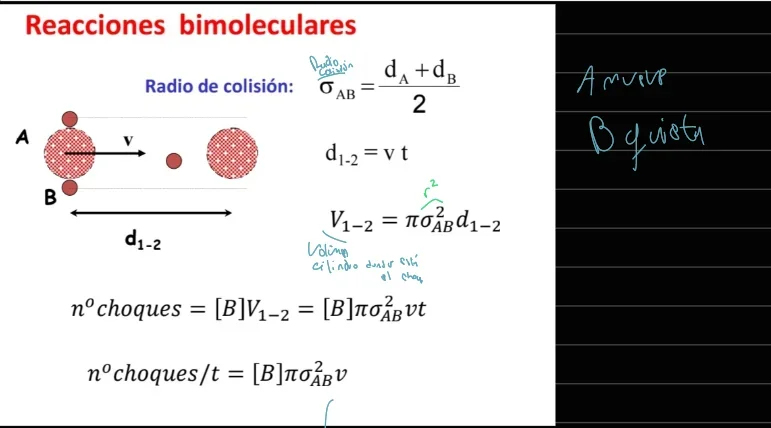
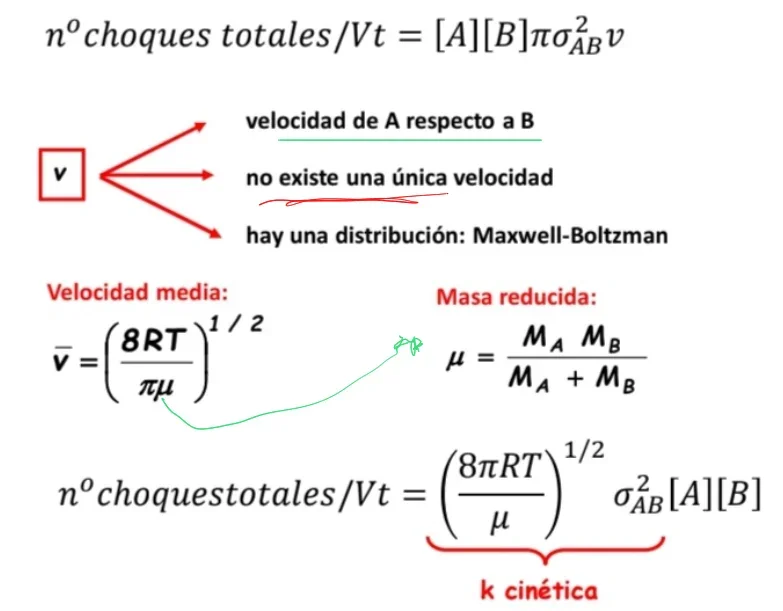
Con esta teoría se podría calcular las k, pero no refleja el comportamiento visto por Arrhenius de la exponencial.
Además no considera que no todas las colisiones dan lugar a la Reacción Química.
Por eso se calcula la fracción de moléculas que tendrían la Energía necesaria:
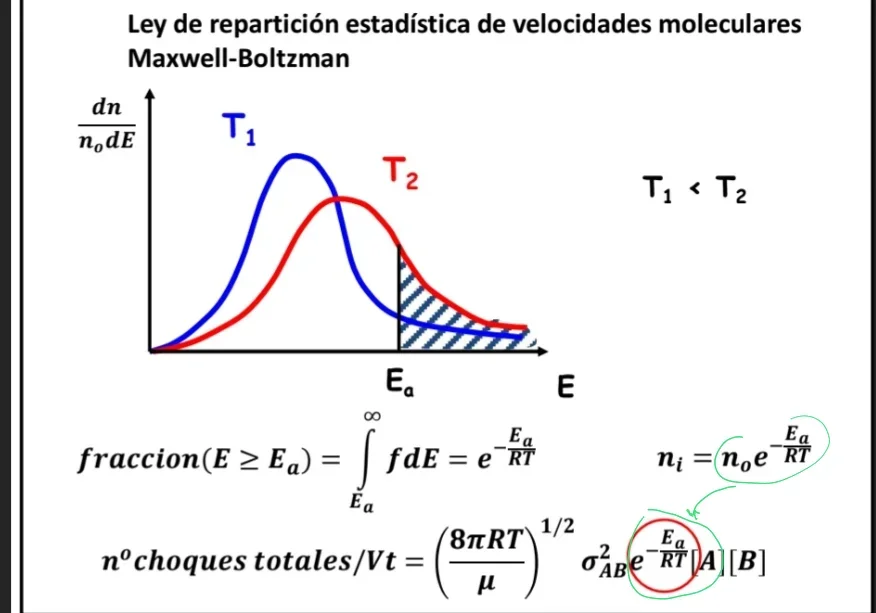
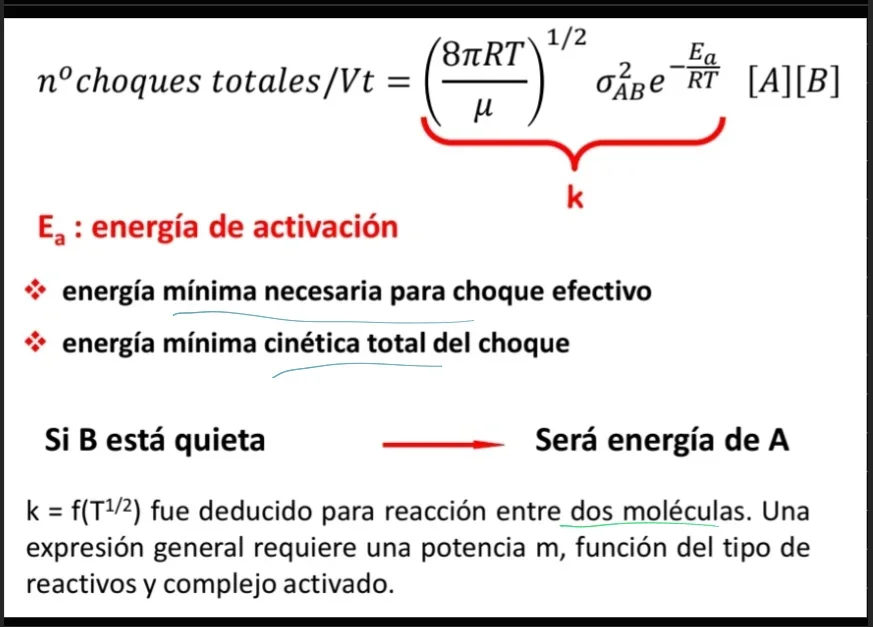
Esta teoría coincide con la de Arrhenius en gran parte de reacciones bimoleculares, y es efectiva para calcular el Factor preexponencial, que sin embargo depende de T.
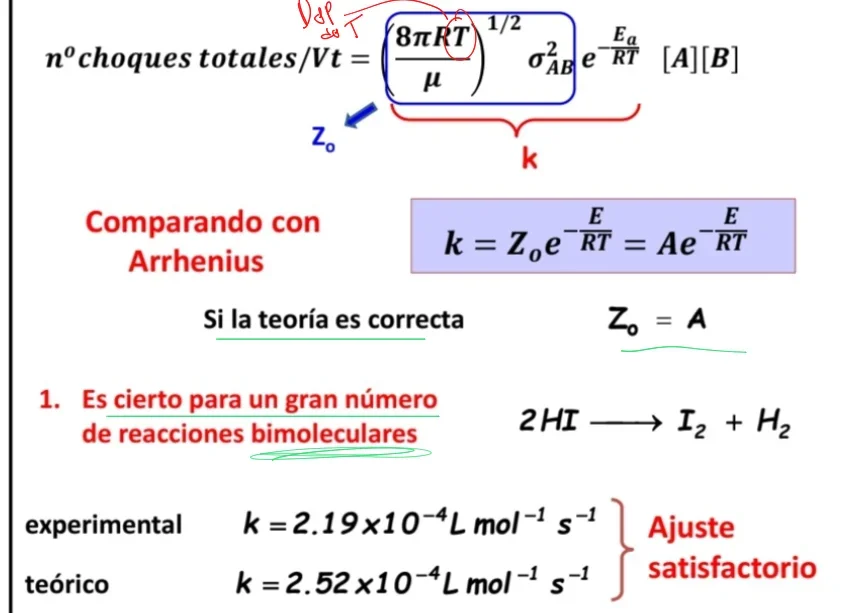
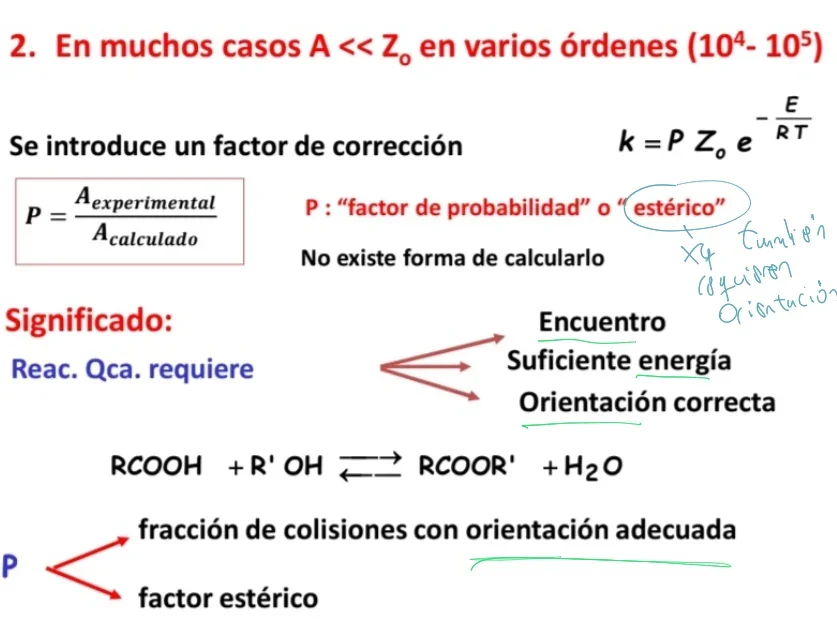
Aunque muchas veces falla, y se debe corregir, ya que es necesario introducir también el impedimento ö
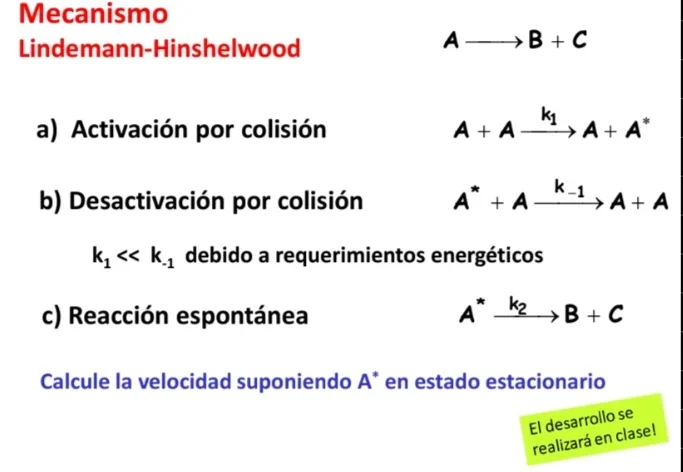
Esto tampoco explica reacciones trimoleculares, ni unimolecular, las cuales son explicadas con el siguiente mecanismo:
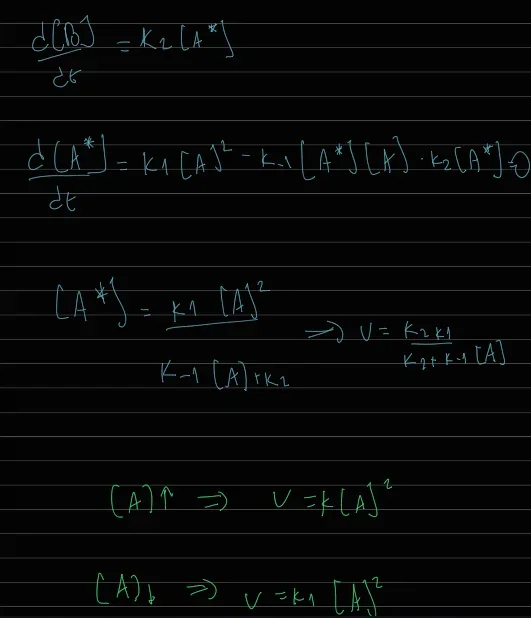
Además la teoría de las colisiones es solo aplicable en fase gaseosa.
Teoría del complejo activado
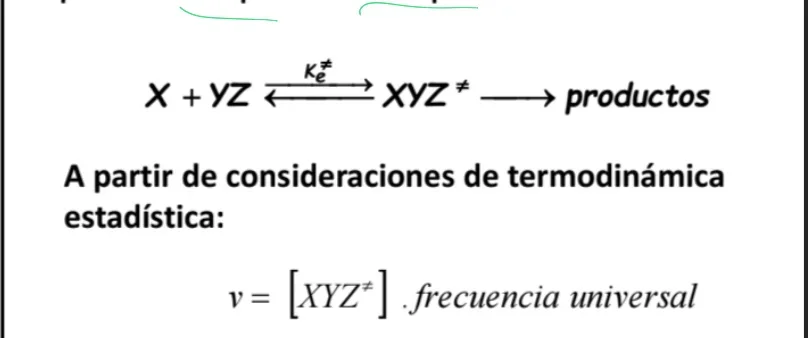
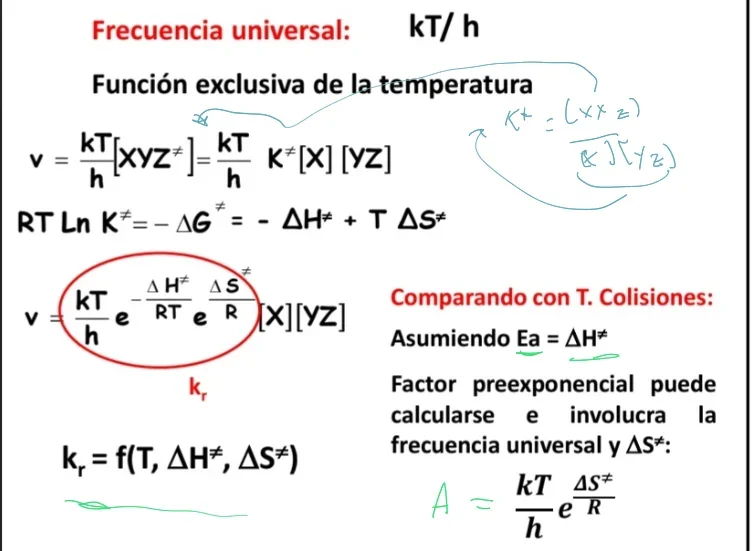
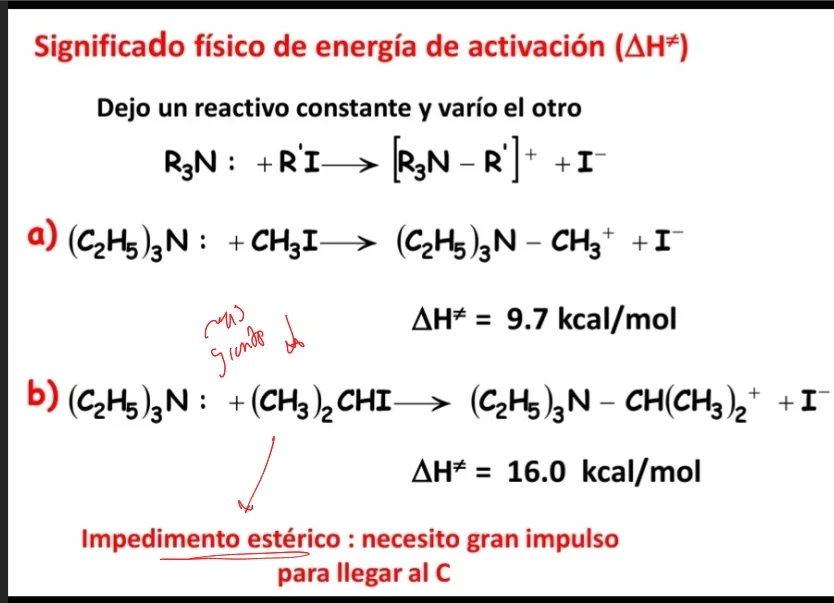
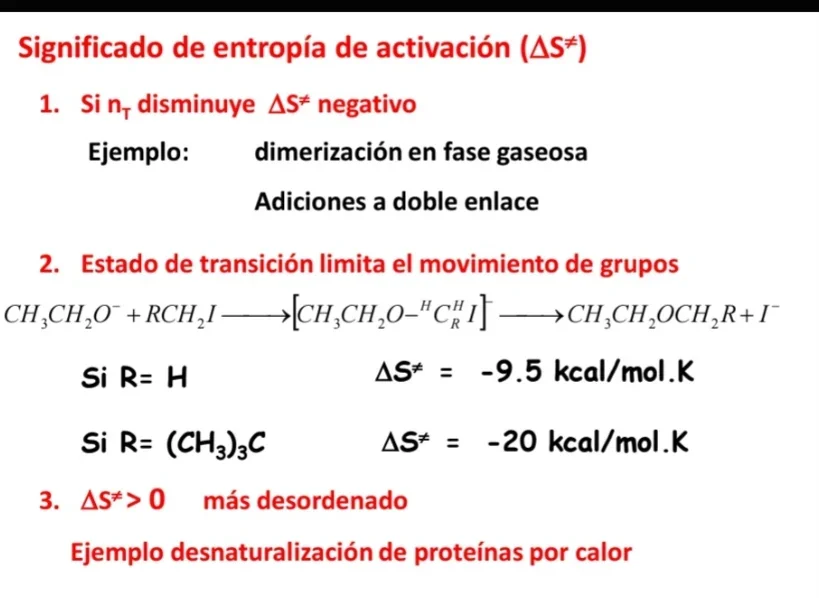
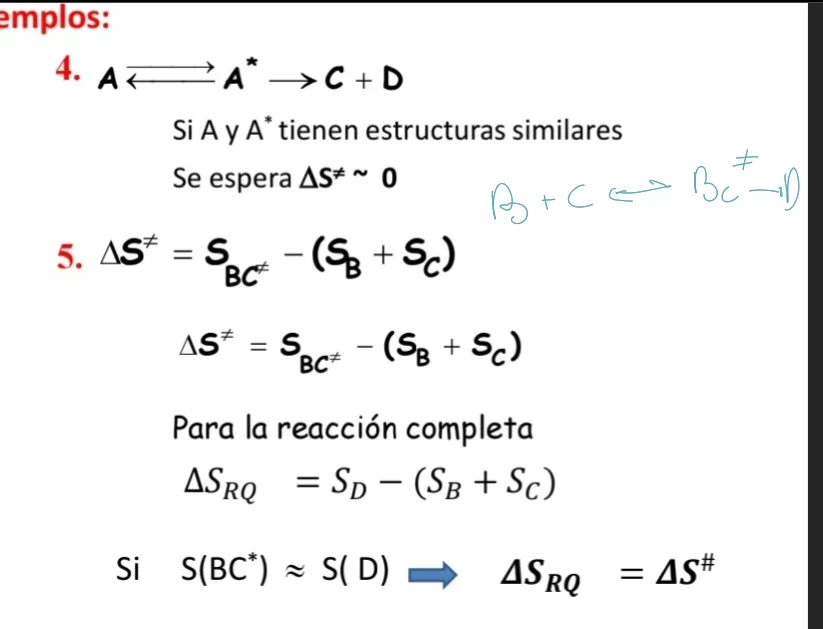
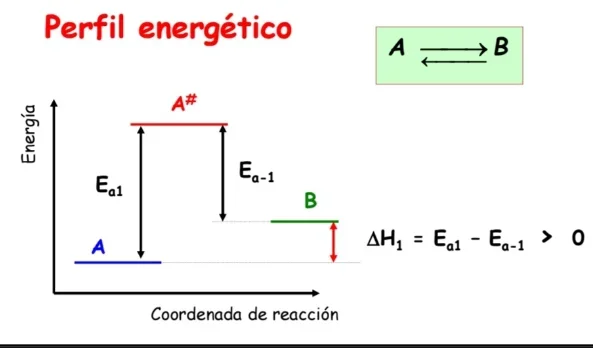
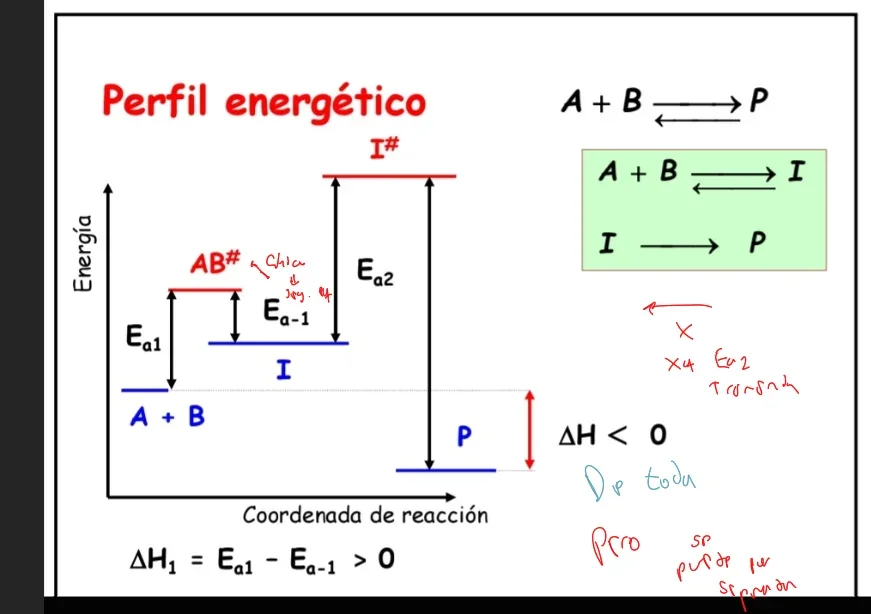
La teoría del Complejo Activado, supone una activación, que resulta en una cuasi molécula activada muy reactiva, e intenta seguir la reacción por cambios de Energía Potencial.
El Complejo Activado está en Equilibrio Termodinámico con los Reactivos, y puede descomponerse para dar los Productos:
Catálisis
Un Catalizadores es una sustancia que aumenta la Velocidad de Reacción, que puede ser recuperado sin cambio químico al final de la Reacción Química.
Lo logran porque generan un nuevo mecanismo para la reacción. Sin CAMBIAR REACTIVOS NI PRODUCTOS
No hay una estequiometría para los catalizadores, ya que reaccionan varias veces. Y son específicos para reactivos, y selectivos para productos.
Además NO CAMBIAN EL EQUILIBRIO, solo aumentan la velocidad.
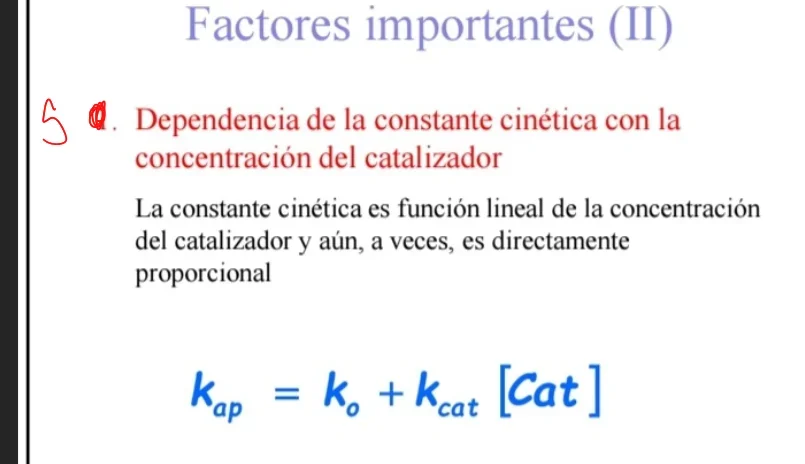
La constante cinética al añadir Catalizadores generalmente va a depender de la concentración del Catalizadores.
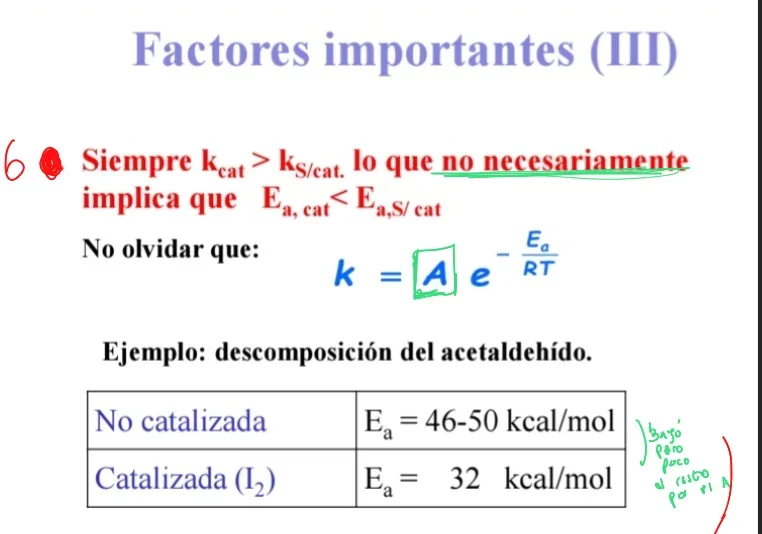
Además la Constante Cinética de la catalizada será siempre mayor que la normal, lo que no implica que la Energía de Activación sea mayor, ya que puede que el factor preexponencial sea distinto:
Muchas veces los Catalizadores se producen por la misma Reacción Química, esto lleva a la Autocatálisis.
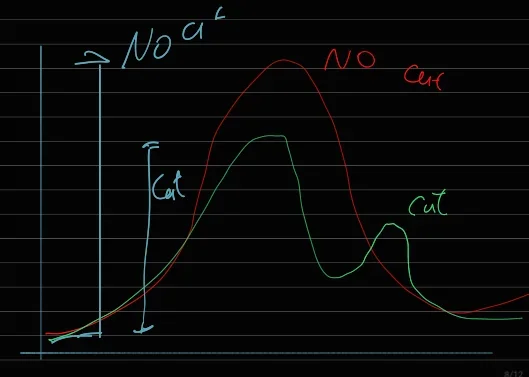
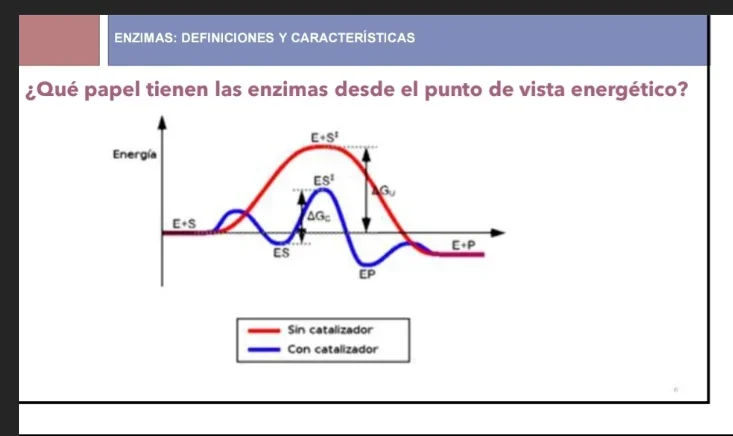
Podemos analizar el perfil energético de la reacción con y sin catalizador, y vemos que lo que hacen es añadir al menos un paso intermedio con menor Energía de Activación.
Catálisis Homogénea
Dentro de la Catálisis Homogénea la más estudiada es la ácido base.
Pueden tener hasta 3 mecanismos:
- Sin catalizar
- Catalizada por H
- Catalizada por OH
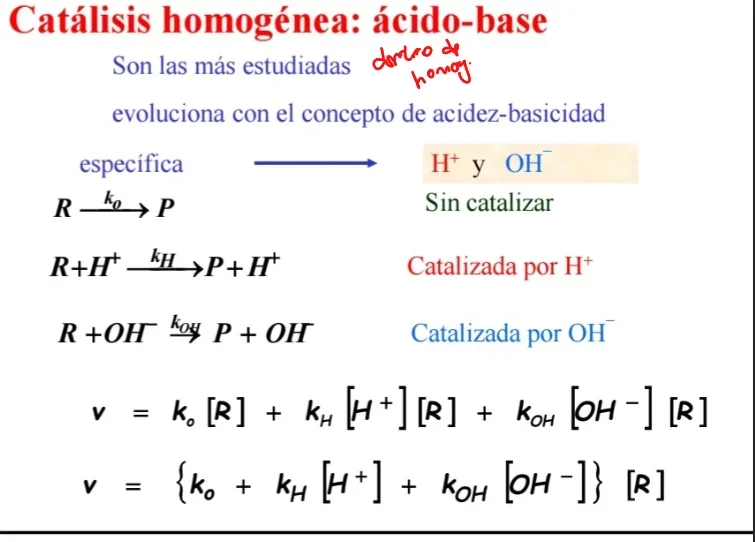
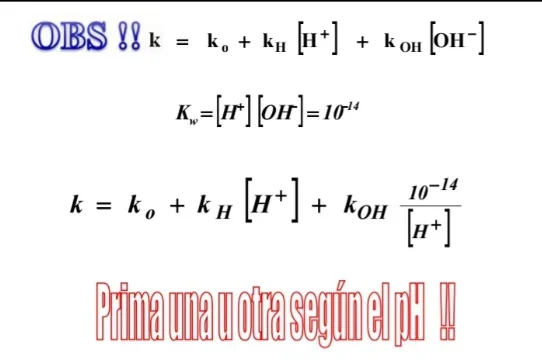
Y va a ser mayor una u otra k, y por lo tanto mecanismo según el pH.
Vamos a analizar primero de a dos:
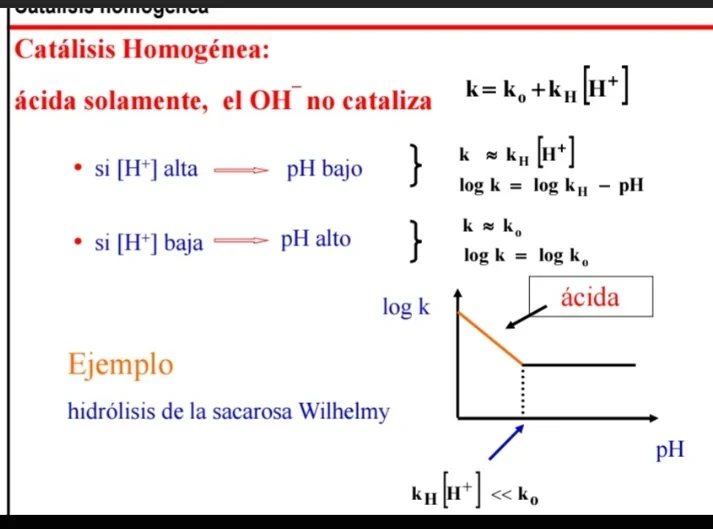
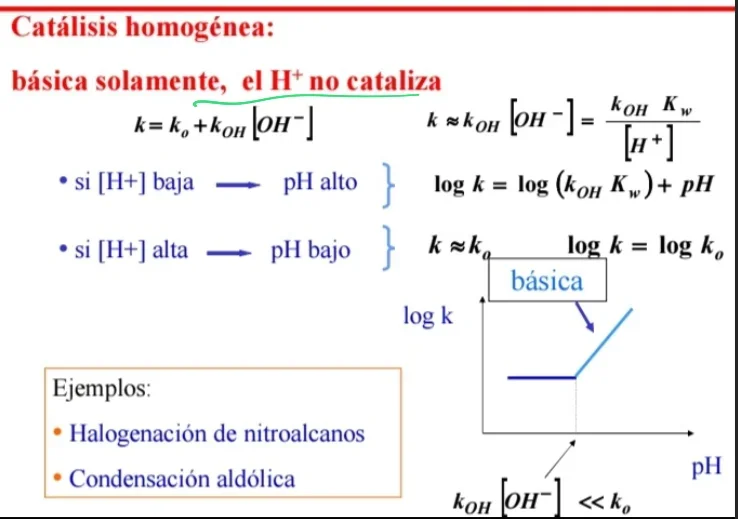
O podemos tener las dos situaciones:
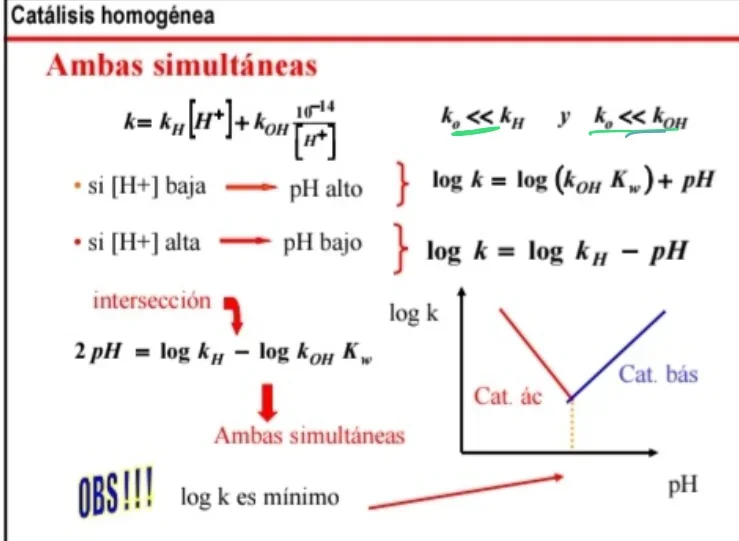
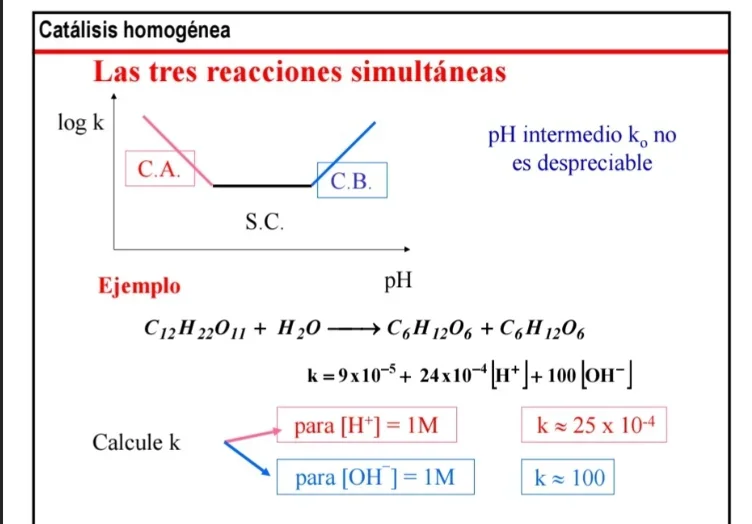
(Generalmente las Constante Cinética del catalizado por Bases es mayor).
Catálisis Heterogénea
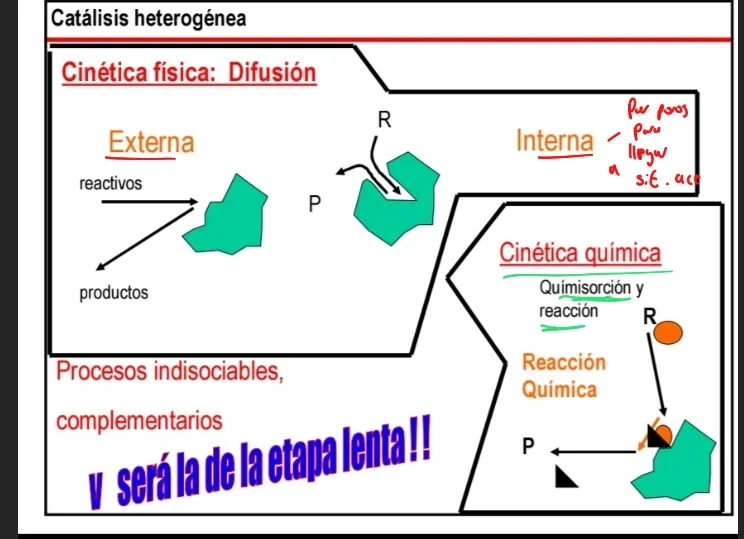
La Catálisis Heterogénea es la más importante. Se da cuando participan más de una fase. Generalmente un Catalizadores sólido, y una fase fluida, tiene lugar una Adsorción y una Reacción Química en la superficie del catalizador.
Tiene cinco etapas
- Difusión de los reactivos hacia la superficie del catalizador
- La Adsorción de los reactivos en la superficie
- La Reacción Química (Que puede a su vez tener varias etapas)
- La Desorción de los productos
- La Difusión de los Productos.
La Reacción Química suele ser la etapa más lenta(Porque hay por ejemplo agitación), por lo que determina la v. de reacción
La Difusión es en el seno de la solución, pero además dentro de los poros del catalizador.
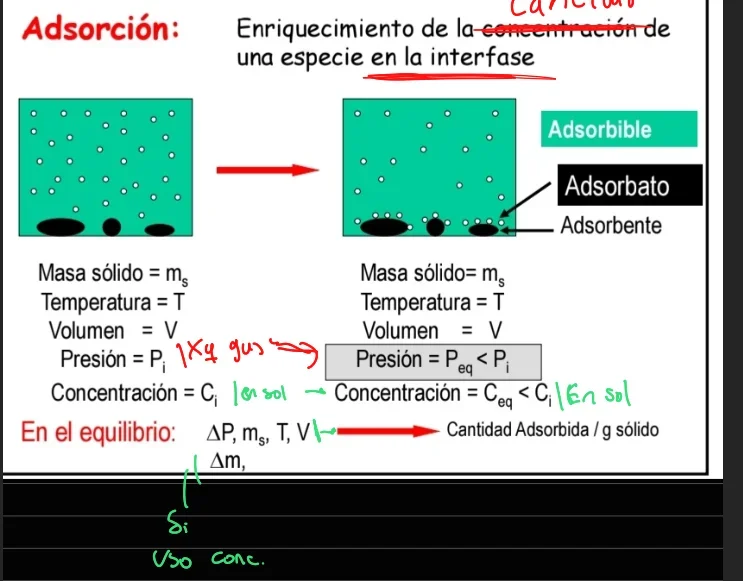
Al adsorberse, la Concentración (O Presión) de equilibrio en el seno de la Solución va a ser menor que la inicial, ya que se concentrará en la superficie del adsorbente.
Eso permite hacer lo que llamamos Isoterma de Adsorción:_
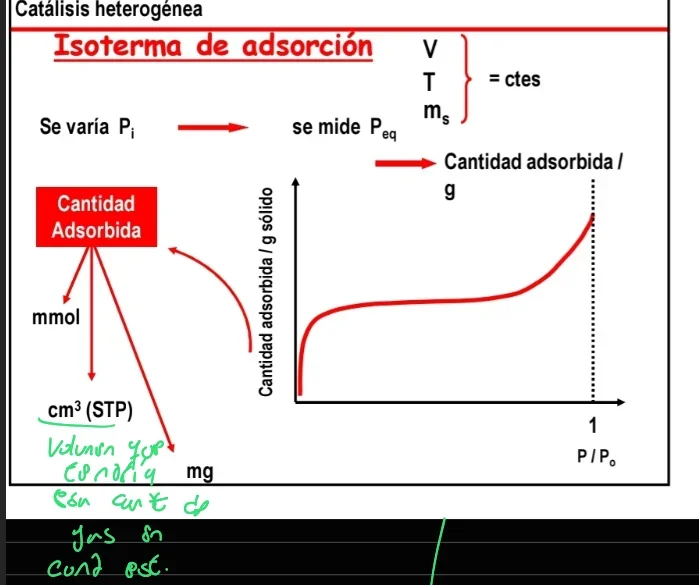
Sin embargo la Adsorción puede ser de dos tipos:
- Fisisorción
- Quimisorción
Dependiendo de la fuerza de la adsorción.
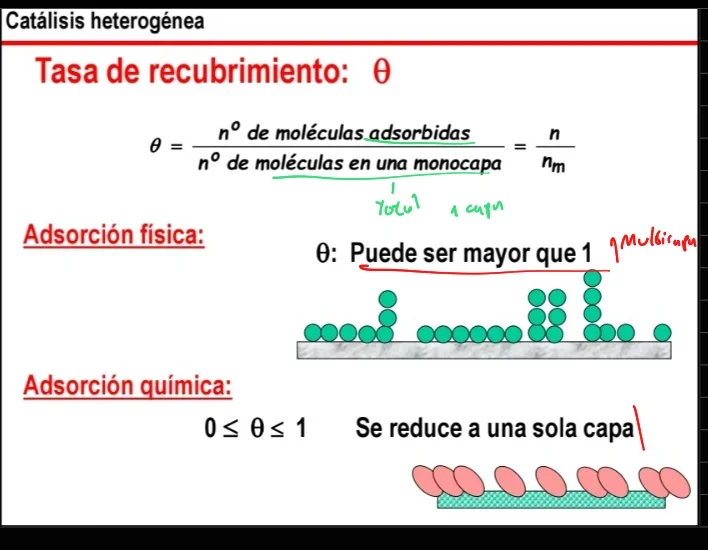
Además la Fisisorción es posible en multicapas, pero no la Quimisorción.
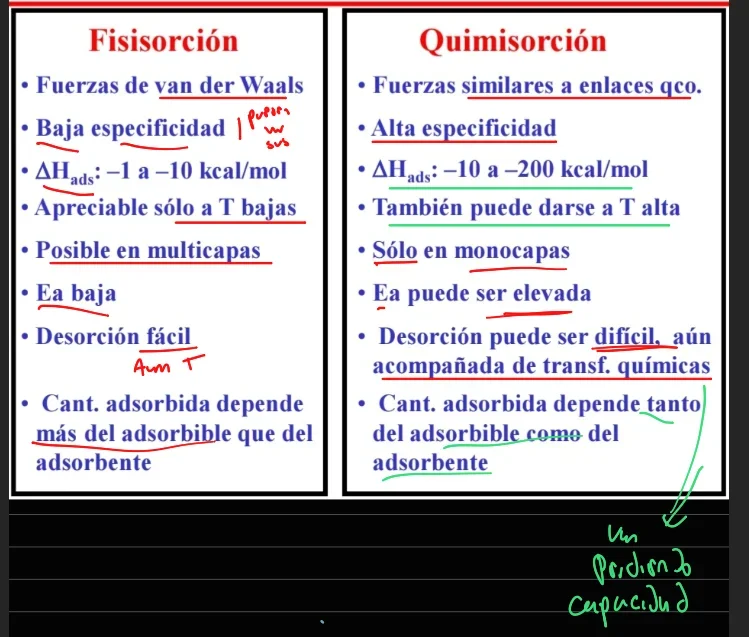
A temperaturas más altas, las Moléculas tendrán mayor Energía Cinética, por lo que no será suficiente con vanderwaals, y no será apreciable la Fisisorción.
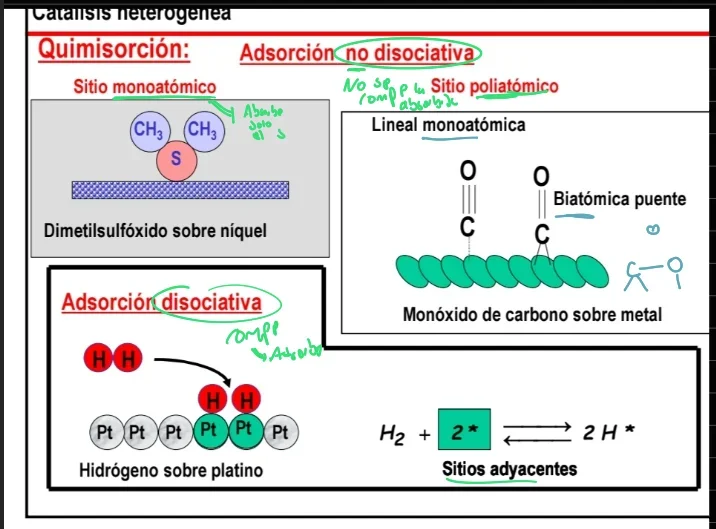
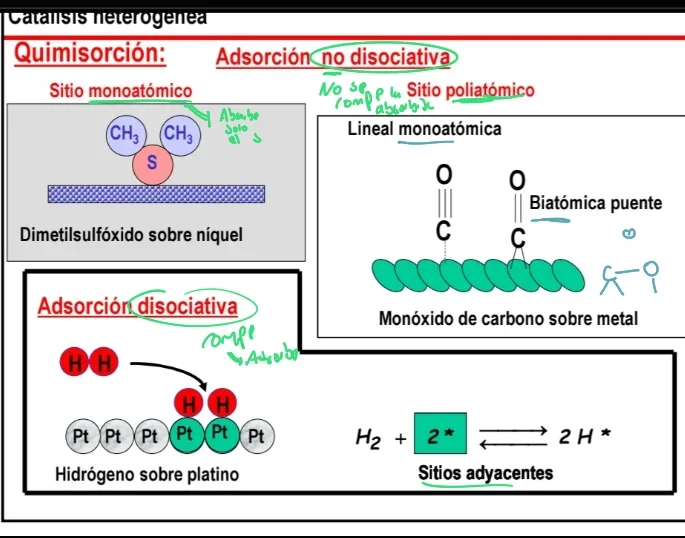
También vamos a definir la Tasa de Recubrimiento, como el número de moléculas adsorbidas/ el de la monocapa. Puede ser mayor a 1 en la Fisisorción:
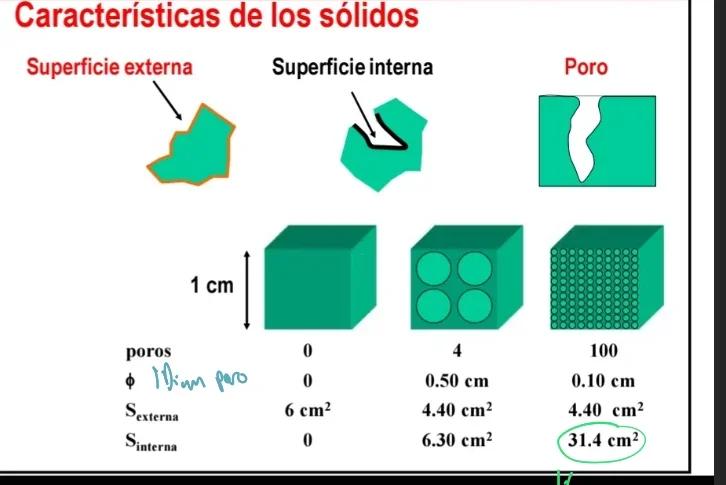
Como la adsorción es en la Superficie del Catalizadores, es importante que sea lo mayor posible. Por ello son muy porosos, y en polvos finos
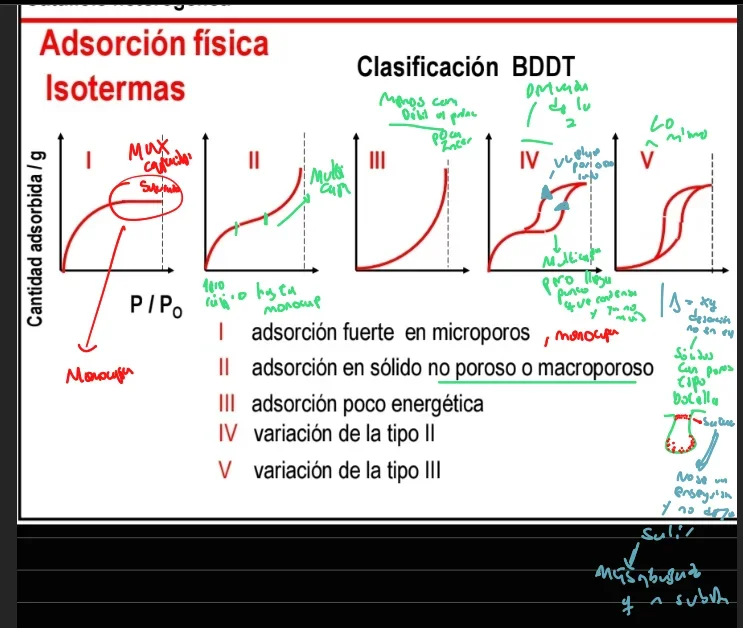
Estudiando las Isoterma de Adsorción podemos clasificar el tipo de Adsorción del catalizador:
Isoterma de Langmuir
Para estudiar la cinética de las reacciones catalizadas, se propuso el modelo de la Isoterma de Langmuir.
Para ajustar debe cumplir:
- Monocapa
- Sitios independientes
- Adsorción y desorción rápidas
- Reacción química limitante
- La Energía de Activación de la adsorción mucho menor que la de la Reacción Química
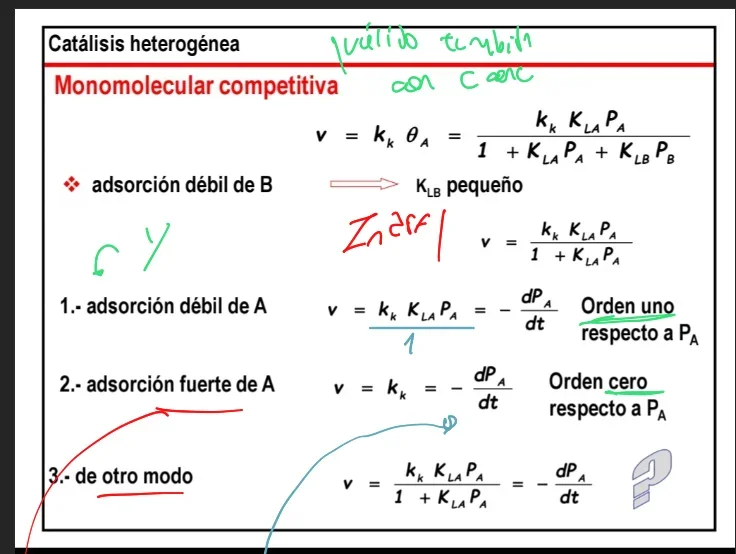
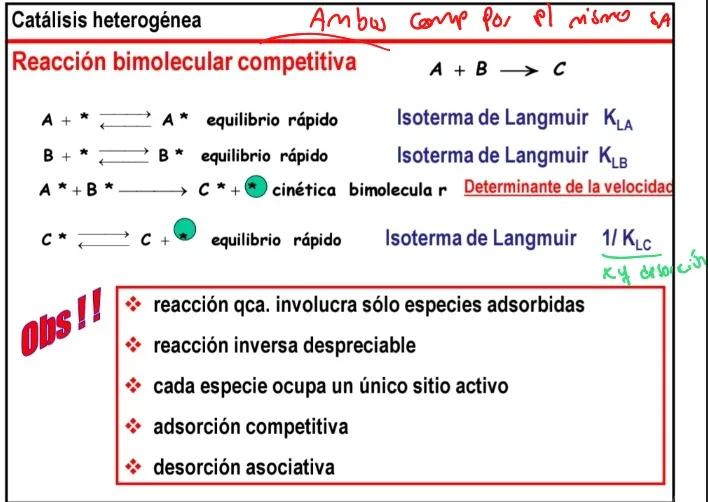
Por ejemplo para una reacción isoterma con Adsorción Competitiva:
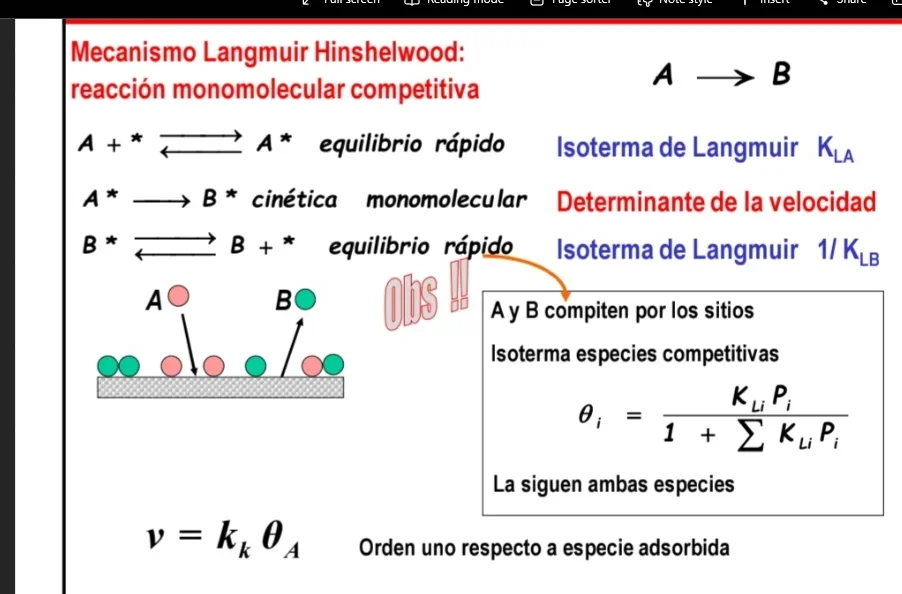
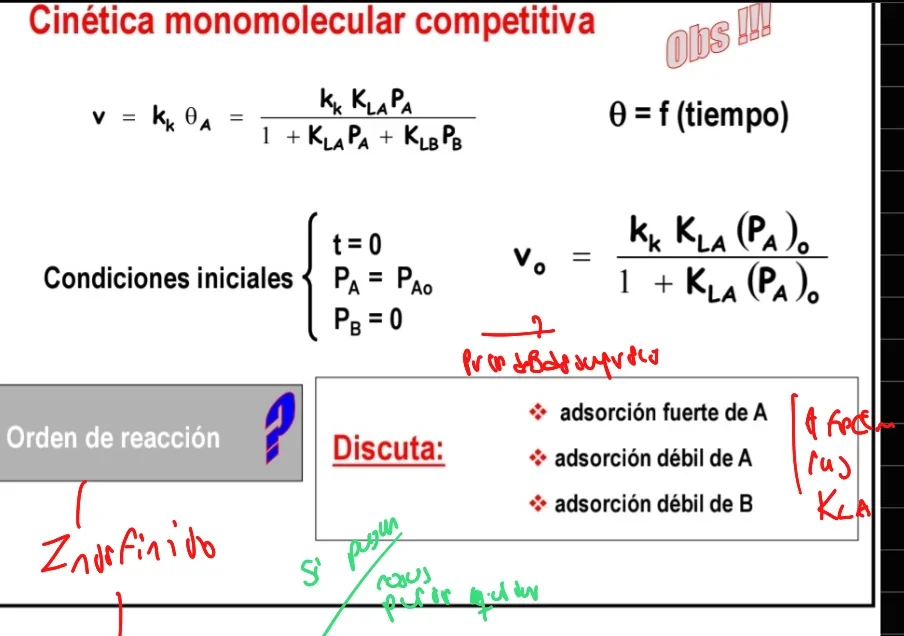
Podemos trabajar en Condiciones Iniciales para evitar cambios de presiones en el tiempo.
También puede haber reacciones en que haya dos moléculas de reactivo que compitan además de la de producto, en ese caso la velocidad va a depender de la probabilidad de tener dos sitios contiguos ocupados que es thetaA * thetaB
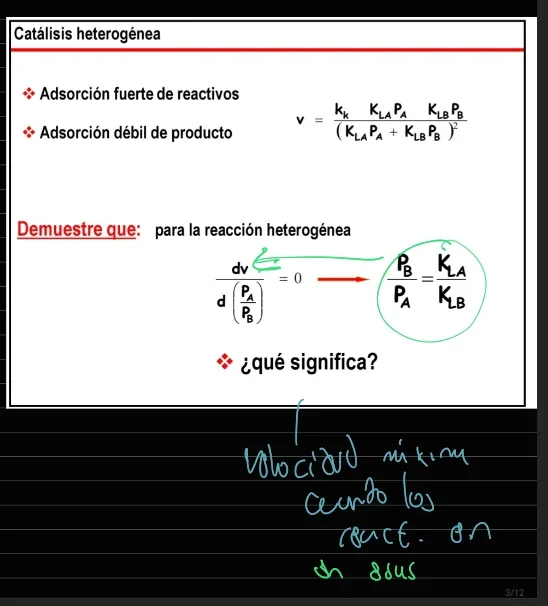
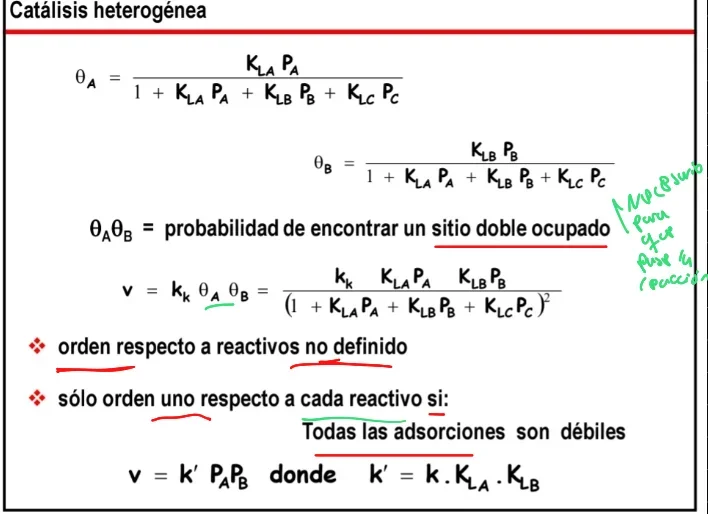
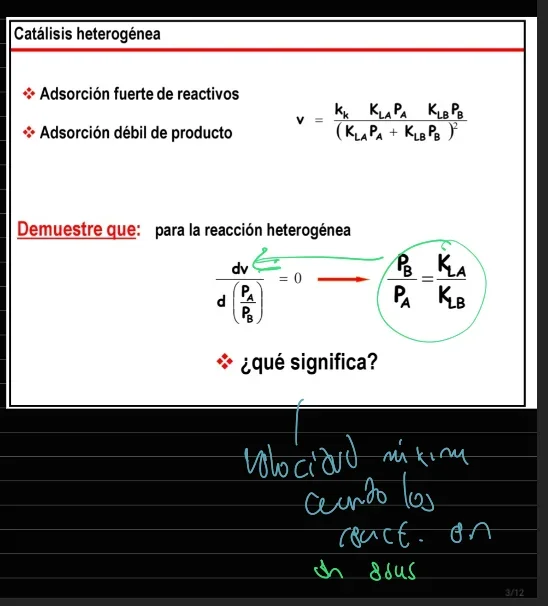
La velocidad de reacción va a ser máxima cuando los reactivos se encuentren acorde a sus Constante de Langmuir, ya que se encontrarán más fácilmente con la estequiometría adecuada, 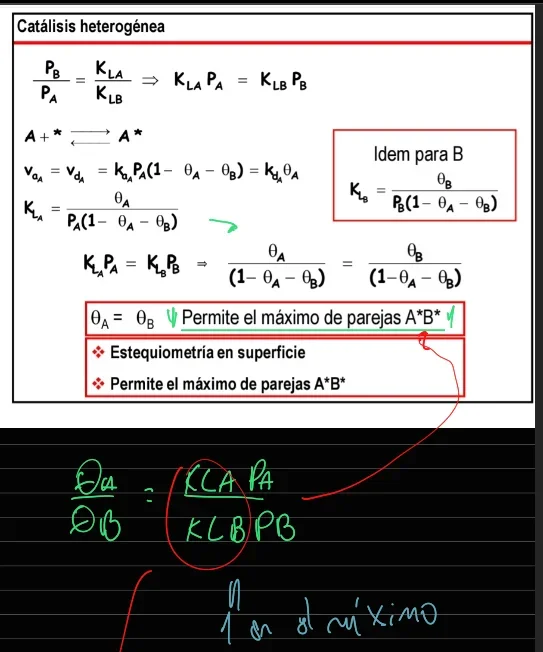
En otras palabras, del que se adsorba más fácil voy a tener que poner menos
Otro posible caso es Adsorción Disociativa, y por ejemplo con un triple sitio:
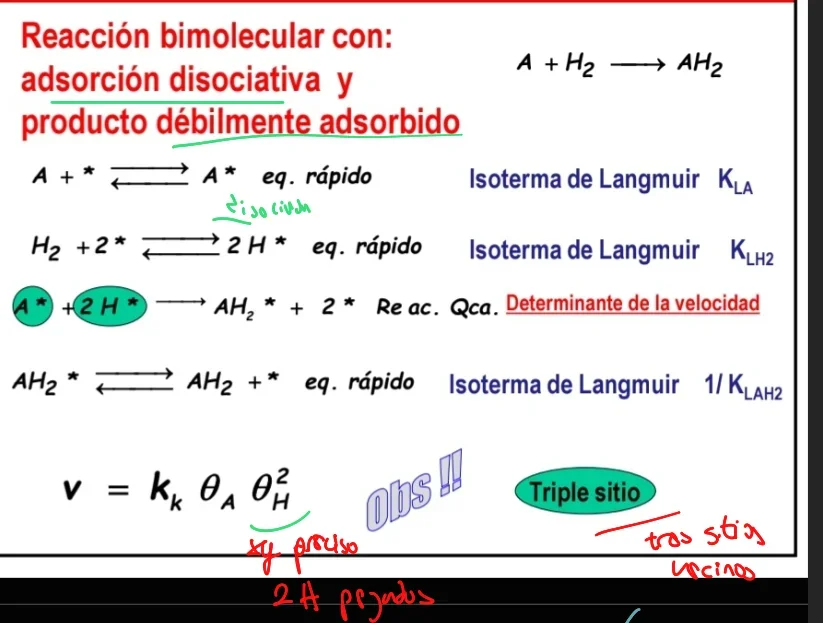
Es raro el triple sitio, pero como hay solo 2 dimensiones, se da más fácilmente que una reacción de 3 moléculas en solución.
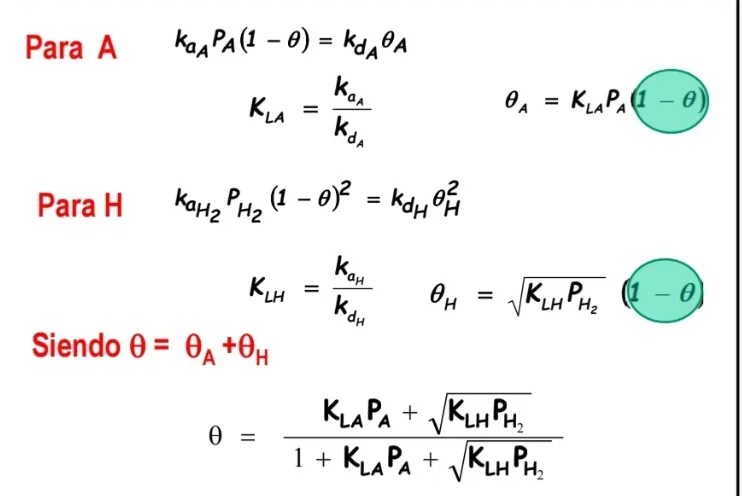
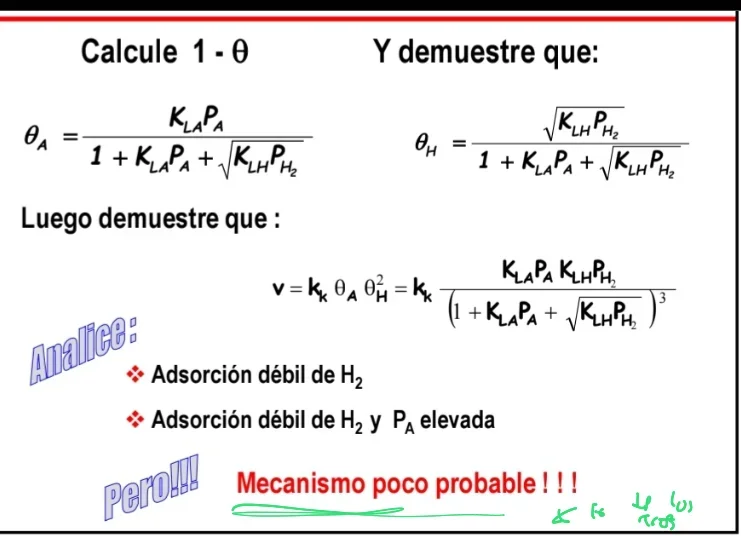
También se han estudiado modelos para otros casos, o con otras etapas como limitantes de la velocidad, o otros modelos totalmente distintos.
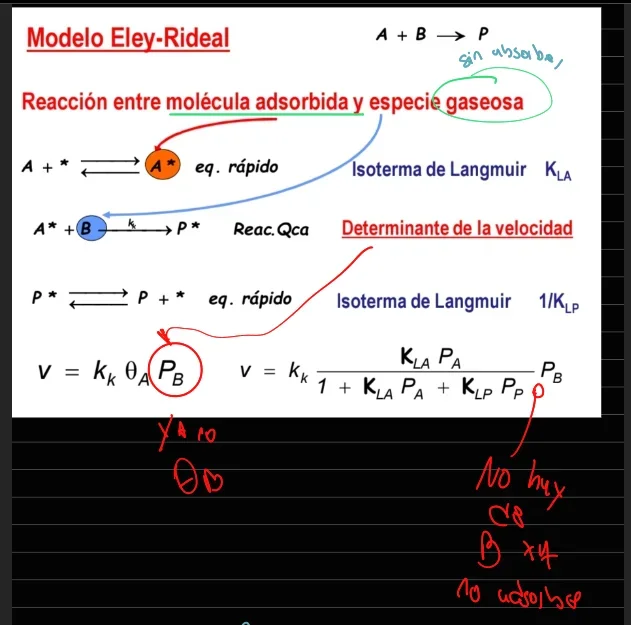
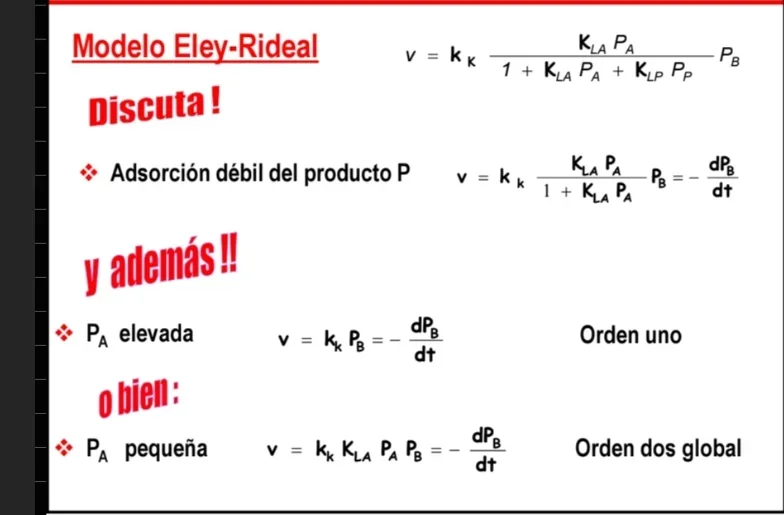
Por ejemplo el modelo de Eley-Rideal que describe entre una molécula adsorbida y una especie gaseosa.
Para la especie gaseosa ya no se usará el recubrimiento, si no que la presión.
Catálisis Enzimática
Las Enzimas son Catalizadores biológicas, tienen Sitio Activo que les permite la Catálisis Enzimática. La Moléculas que se une a su Sitio Activo se llama Sustrato.
Como otros Catalizadores las Enzimas actúan bajando la Energía de Activación:
Cinética Enzimática
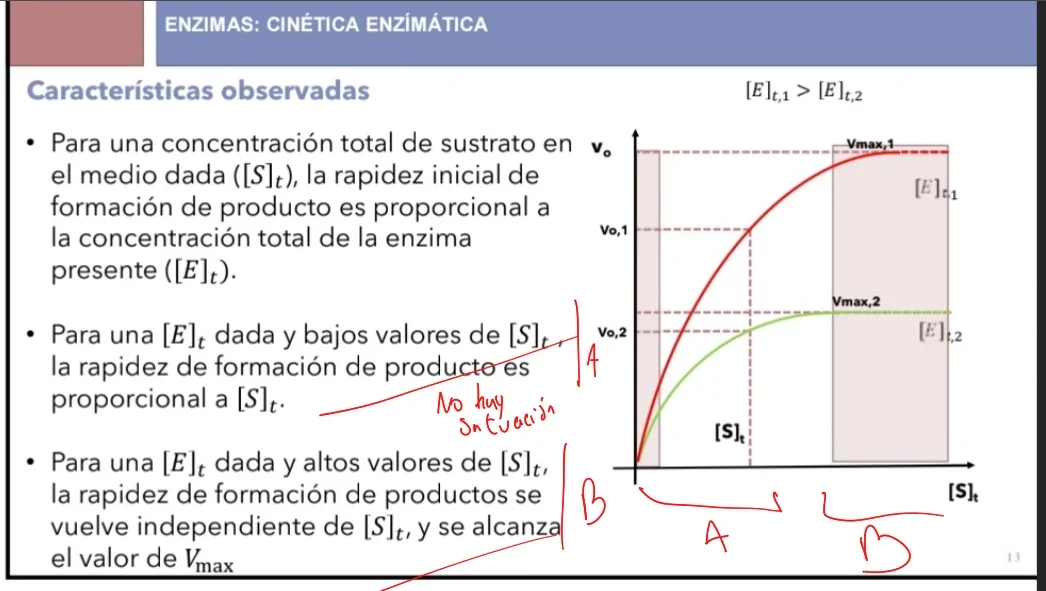
Para estudiar la Cinética Química de las Enzimas se hacen estudios, pero es importante que sean en condiciones de Saturación, para que todos los Sitio Activo se encuentren ocupados, y podamos cuantificar la Velocidad máxima, y la misma sea constente.
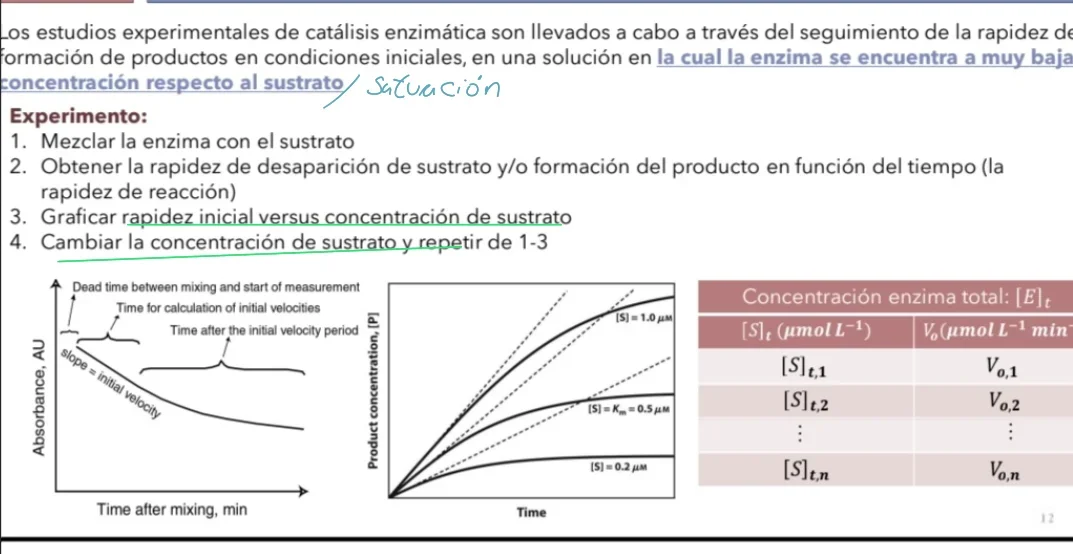
Esto va a hacer que la velocidad, manteniendo las mismas condiciones dependa solo de la concentración de Enzimas.
El modelo más usado para describir la cinética enzimática es el Modelo de michaelis menten.
Que consta de tres etapas elementales:
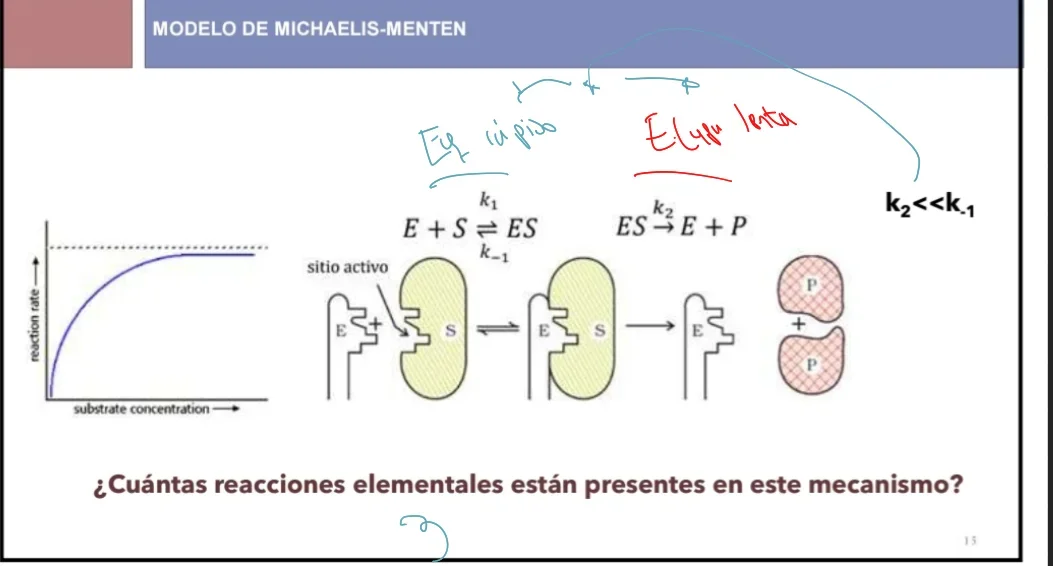
Con ello podemos determinar la velocidad de formación de P:
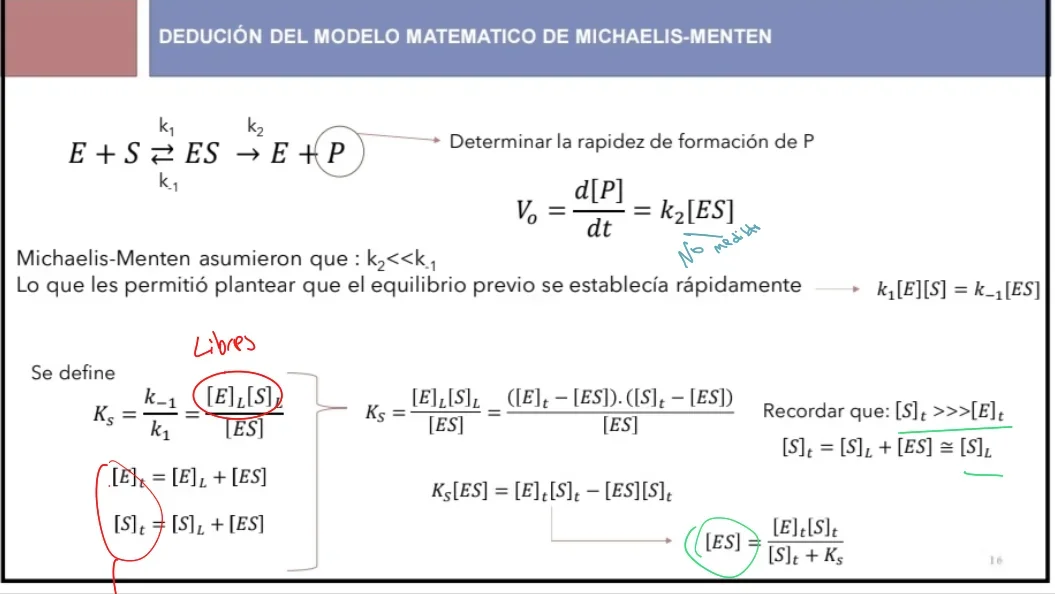
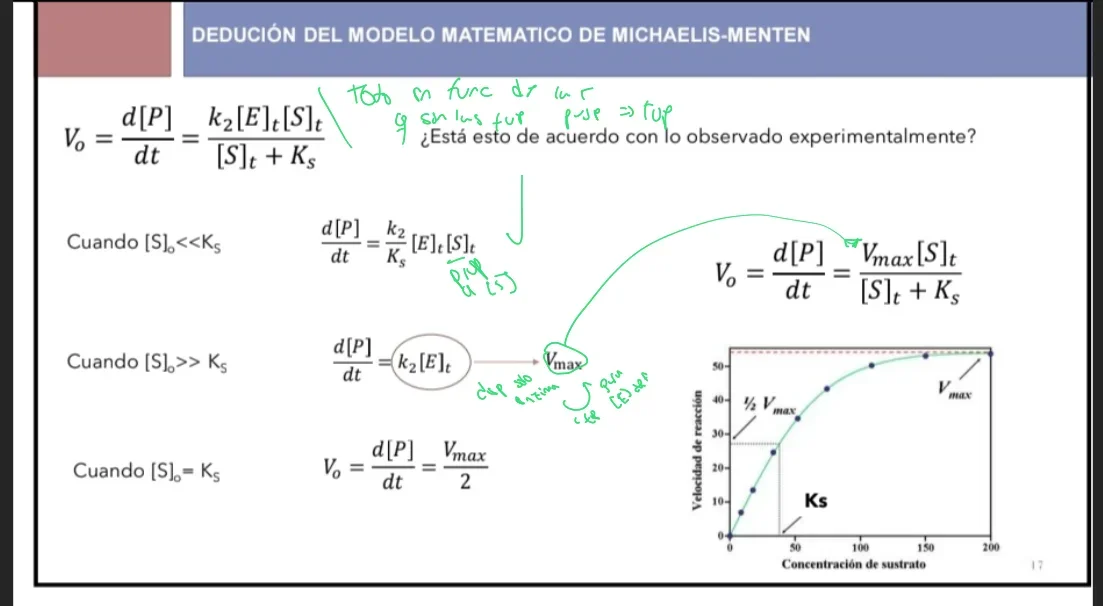
También está la hipótesis de estado estacionario de briggs haldane, 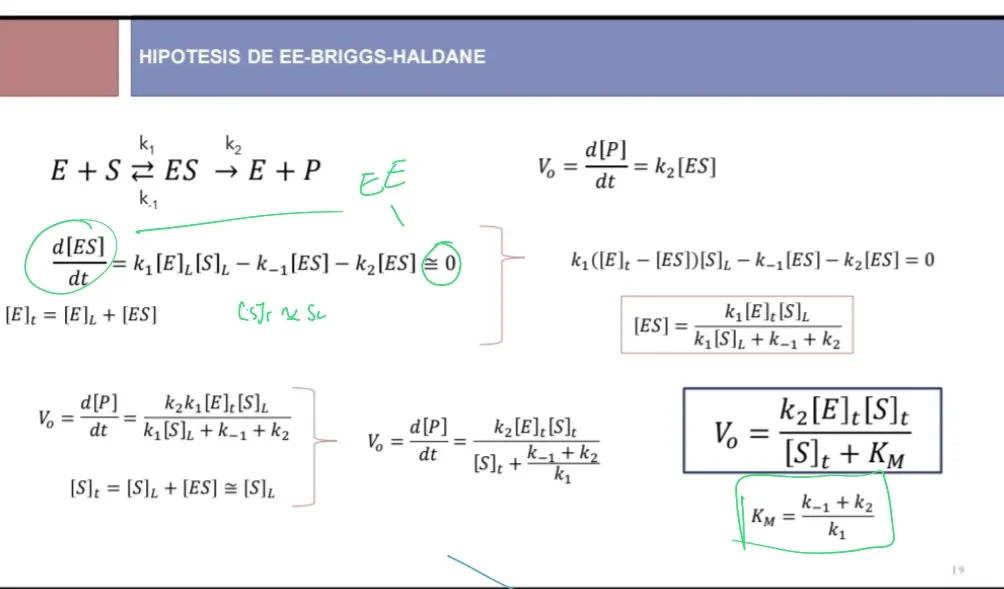
Que es muy similar pero sin asumir que k2 fuera mucho menor, por lo que es más general y más utilizada.
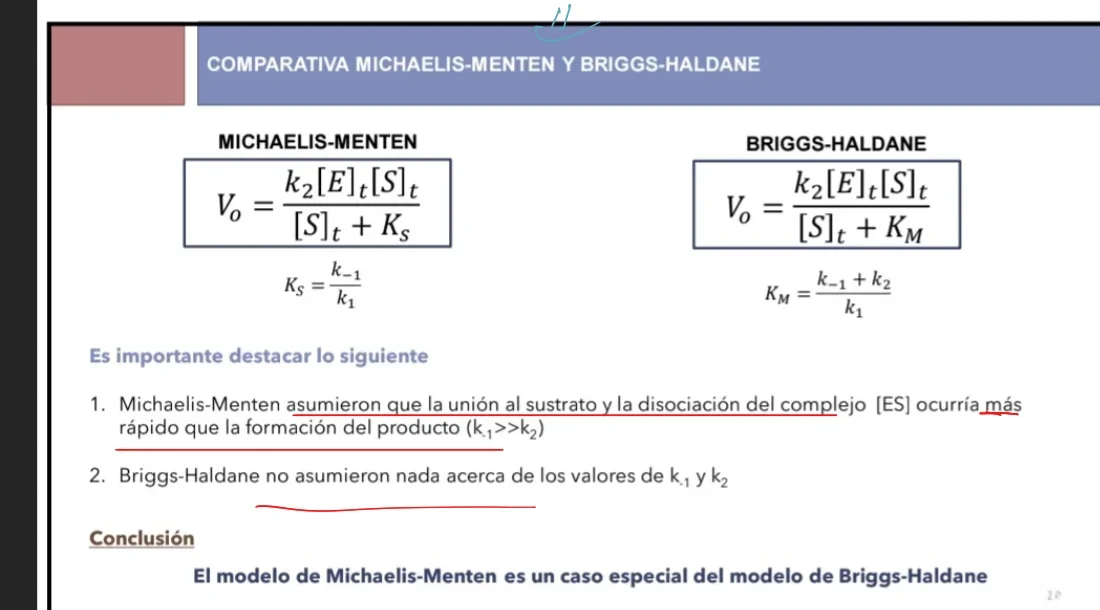
Para obtener los distintos parámetros se pueden hacer distintas linealizaciones de la ecuación de velocidad:
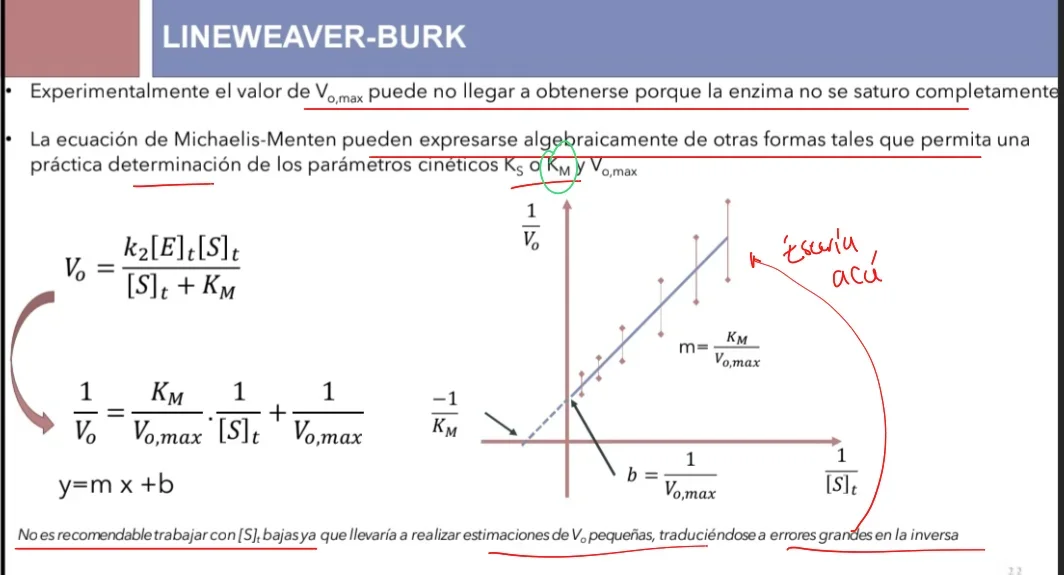
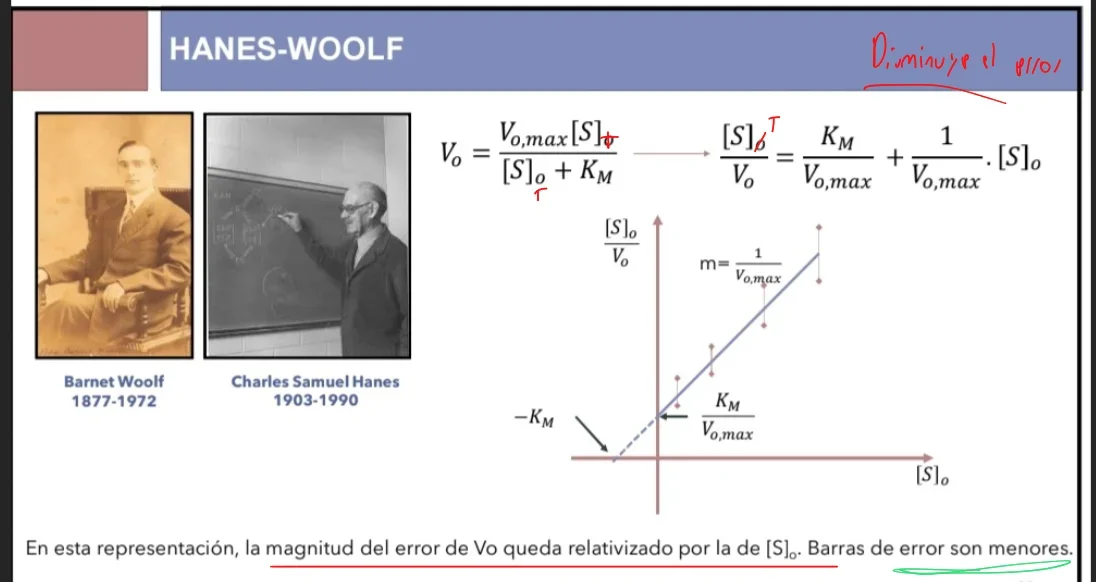
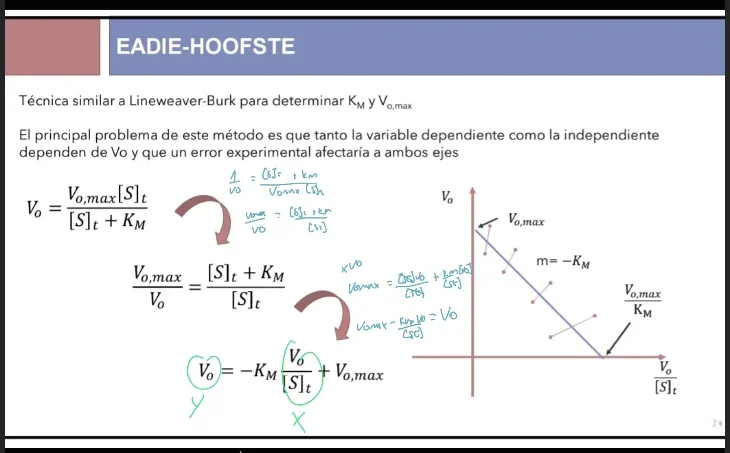
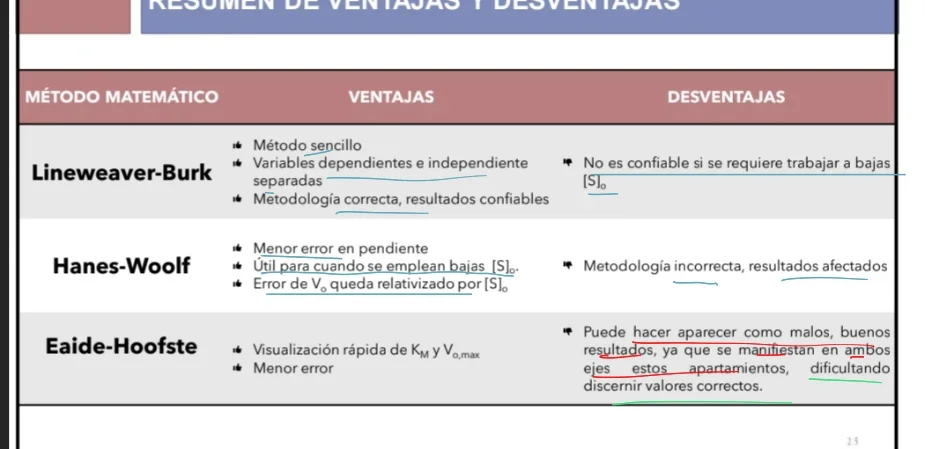
Km
la constante Km, representa la Concentración a la cual la mitad de las moléculas de enzima están saturadas. O sea, la concentración en la cual la velocidad es la mitad de la máxima.
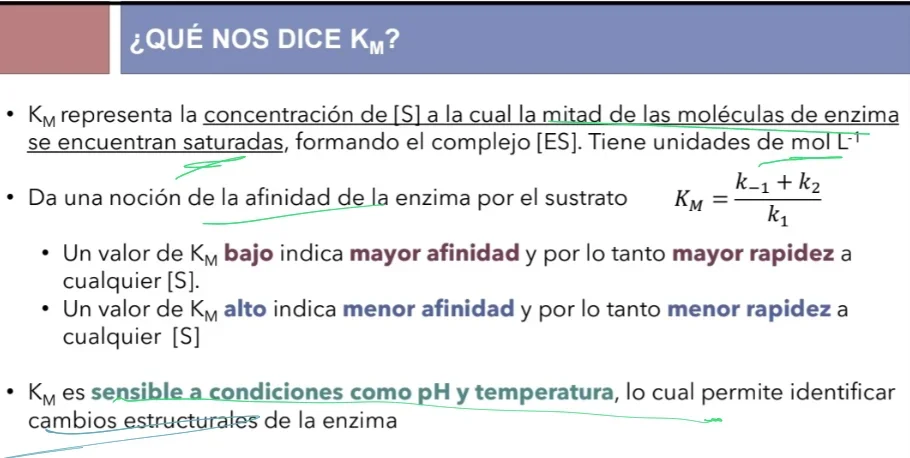
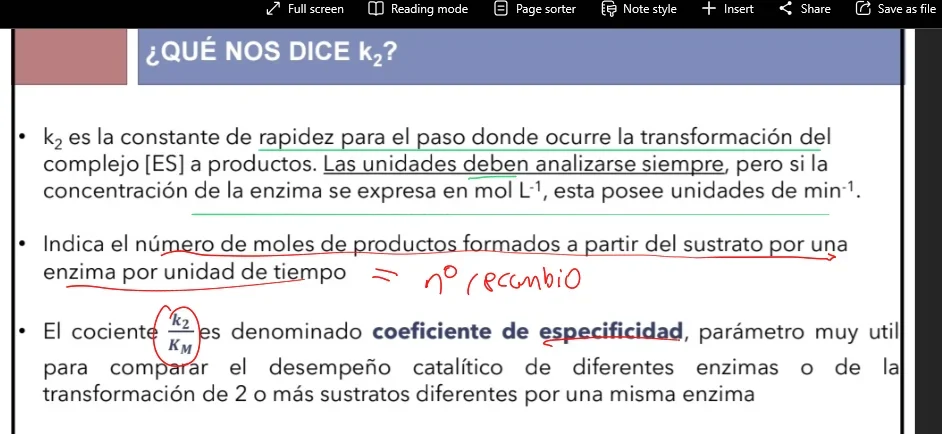
K2
K2 es la constante cinética del paso lento. Indica el numero de productos formados por unidad de tiempo, también se llama Número de Recambio.
Y el cociente de K2/Km es el Coeficiente de Especificidad.
Inhibición
Hay distintos tipos de Inhibición de las Enzimas, dependiendo de el modo en el que el inhibidor afecte.
Inhibición Competitiva
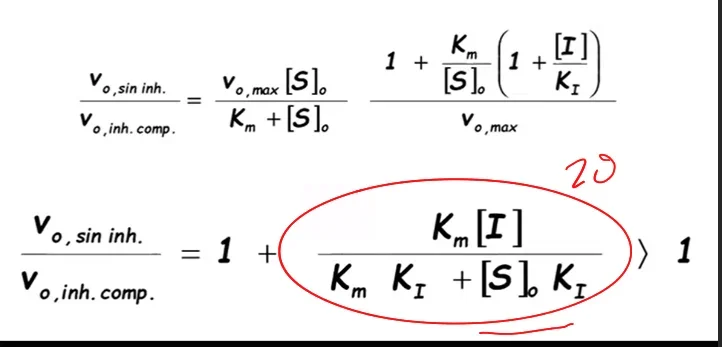
En la Inhibición Competitiva la sustancia inhibidora es similar al Sustrato, pero no reacciona. Por lo que se puede unir al Sitio Activo y lo ocupa.
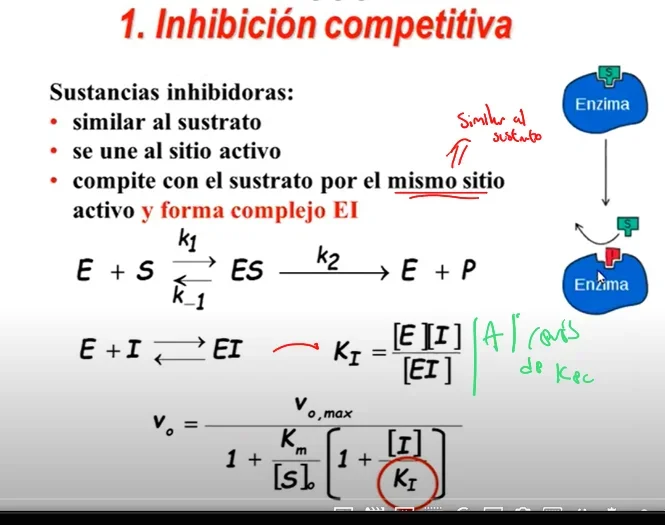
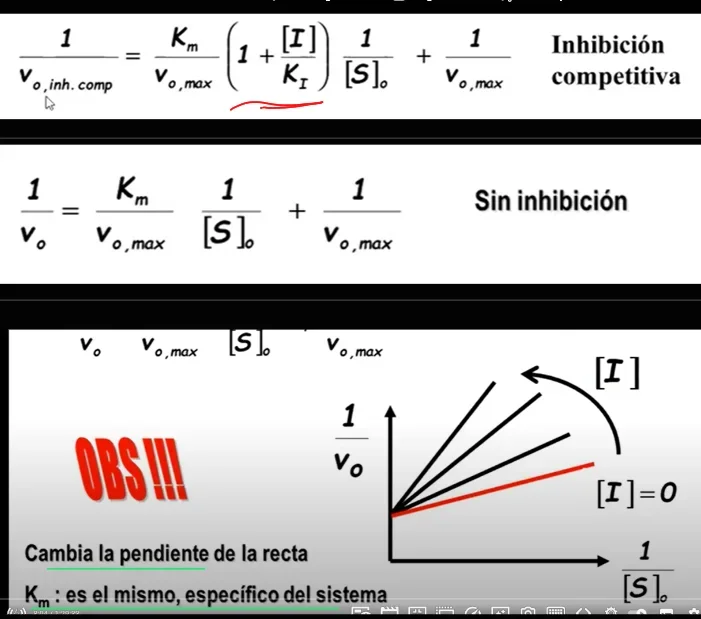
Lo bueno de este tipo de inhibición es que si aumento mucho la Concentración de sustrato puedo despreciar su efecto:
Inhibición no competitiva
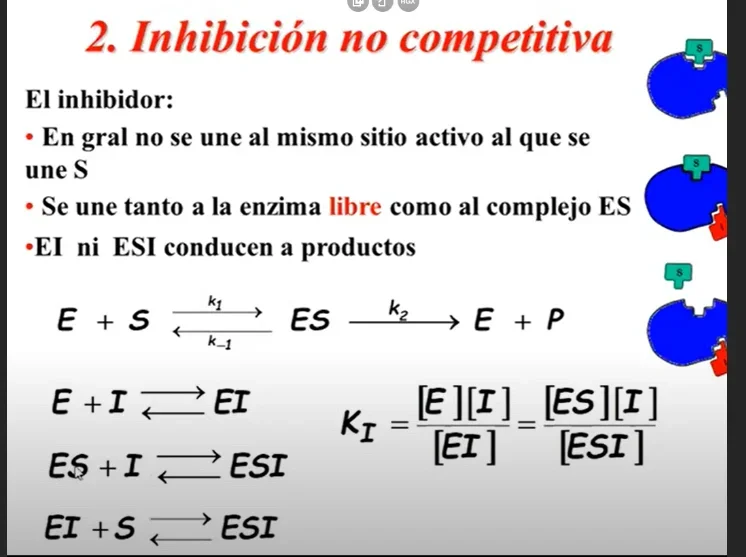
En la Inhibición no competitiva el Inhibidor no se une al Sitio Activo, pero si a otro sitio, y hace que deje de generar producto. Puede unirse tanto a la Enzimas libre, o enzima y sustrato.
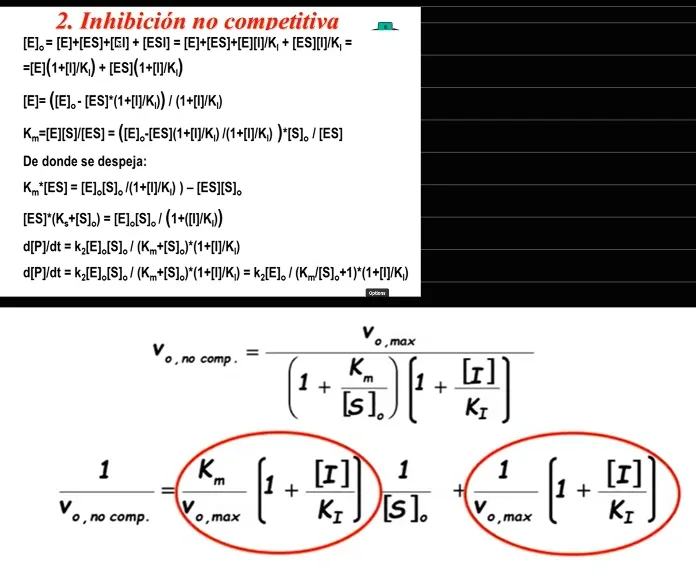
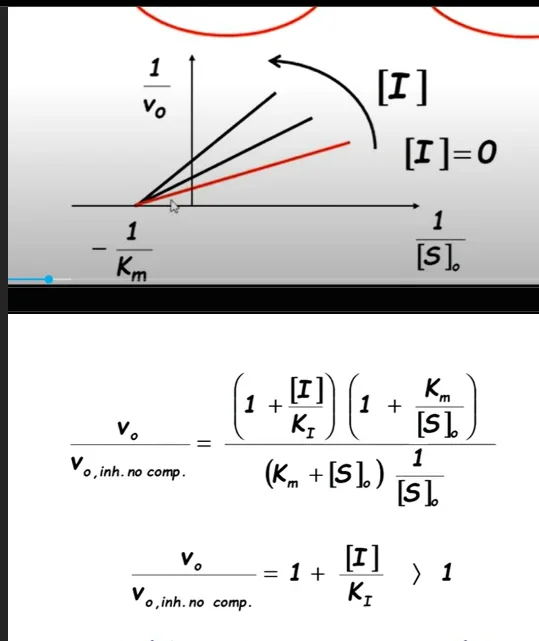
Lo malo es que aumento de la Concentración de sustrato no compensa el efecto inhibidor.
(Esto se ve en la gráfica, ya que en x=0 no se igualan todas)
Inhibición acompetitiva
En la Inhibición acompetitiva el inhibidor no se une a la enzima libre, solos e une si ya tiene sustrato, pero ya no produce producto.
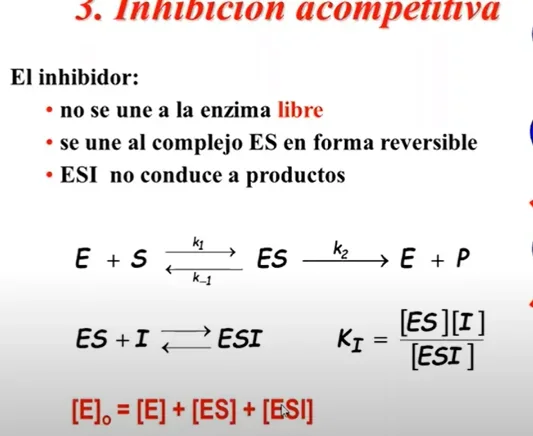
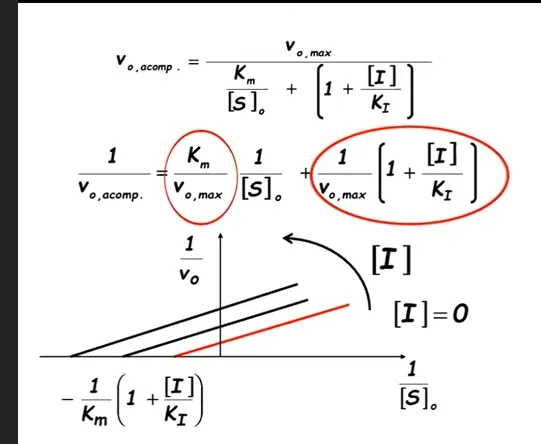
En este caso el aumento de la concentración de sustrato tampoco compensa la inhibición.
Inhibición Irreversible
En los casos de inhibición irreversible ya no son explicables por el Modelo de michaelis menten. Se da por cambios de pH o Temperatura.
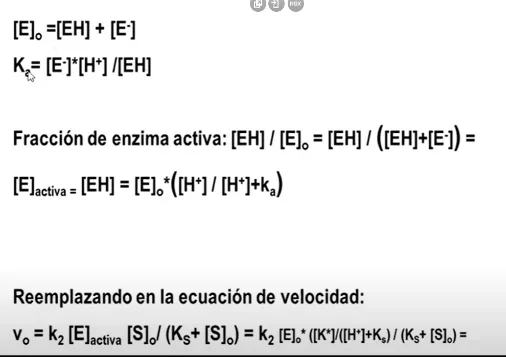
pH
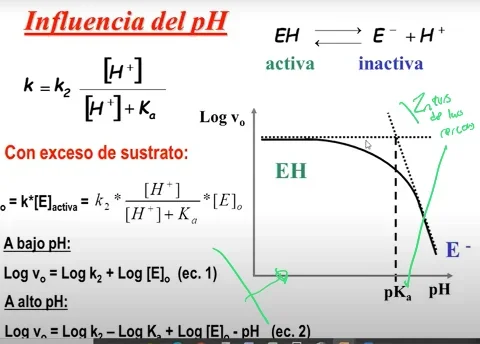
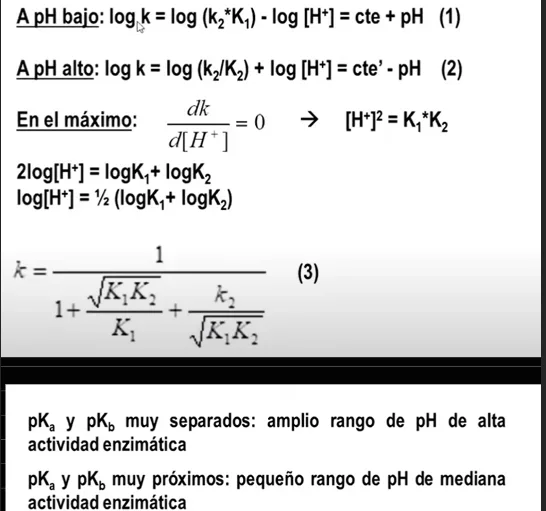
El pH hace que los aminoácidos de las Enzimas cambien su estado y por lo tanto la Enzimas disminuya su actividad, o incluso la pierda por completo:
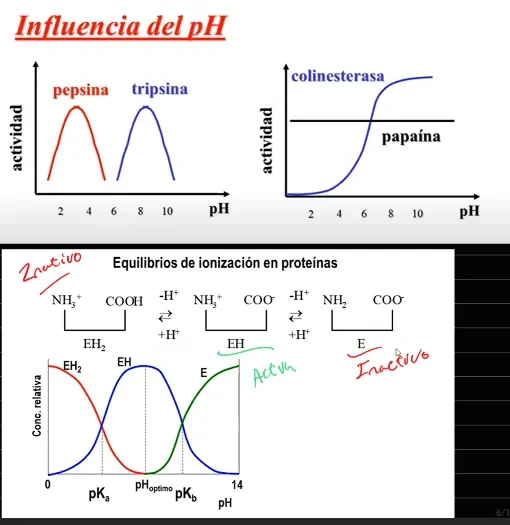
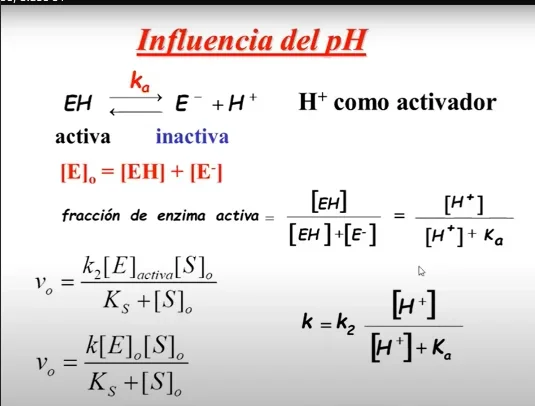
Podemos analizar si solo pierda actividad hacia un lado
O a ambos lados:
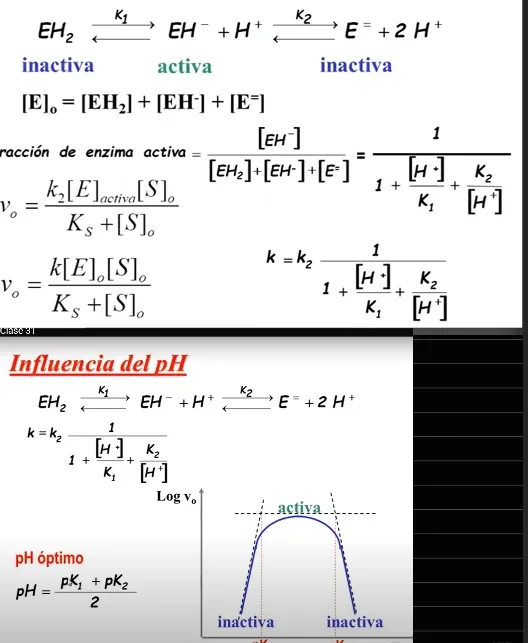
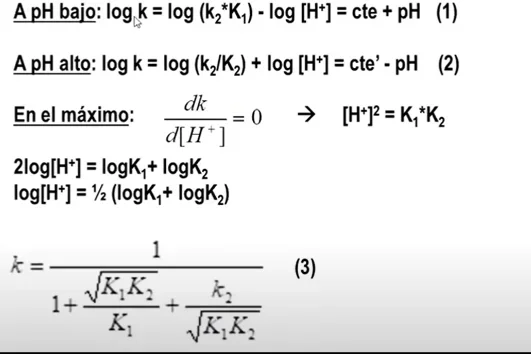
Con esto vemos que si los aminoácidos del Sitio Activo tienen un pka muy separado, tendrá mayor rango de actividad.
Temperatura
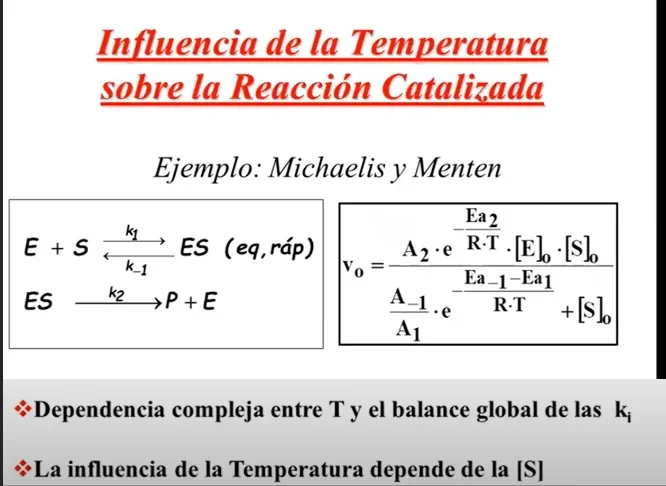
La Temperatura aumenta la Velocidad de Reacción, pero Desnaturalización la enzima
Por eso, a un tiempo fijo, hay una Temperatura óptima:
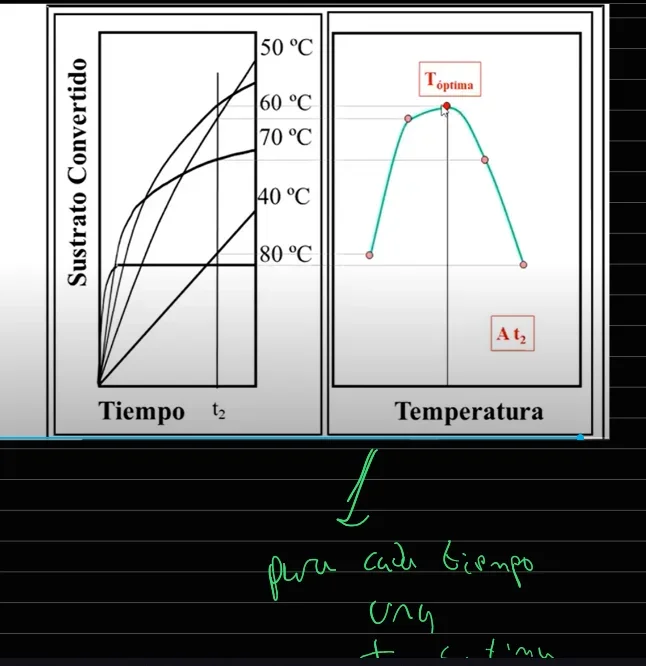
El efecto de la inactivación por temperatura puede llegar a ser irreversible, porque es la rotura de enlaces o interacciones importantes para la estructura.
Actividad
Hasta ahora habíamos hablado de soluciones ideales, con la Ley de Raoult para el solvente o la Ley de Henry para el soluto.
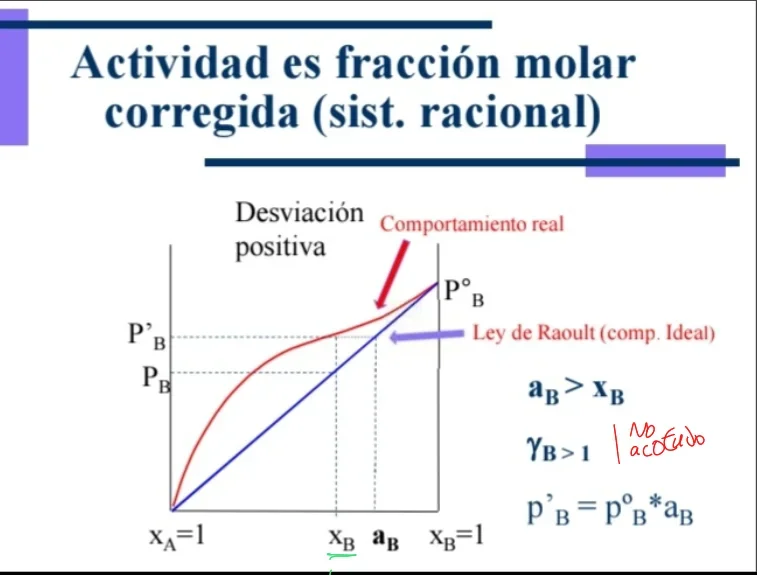
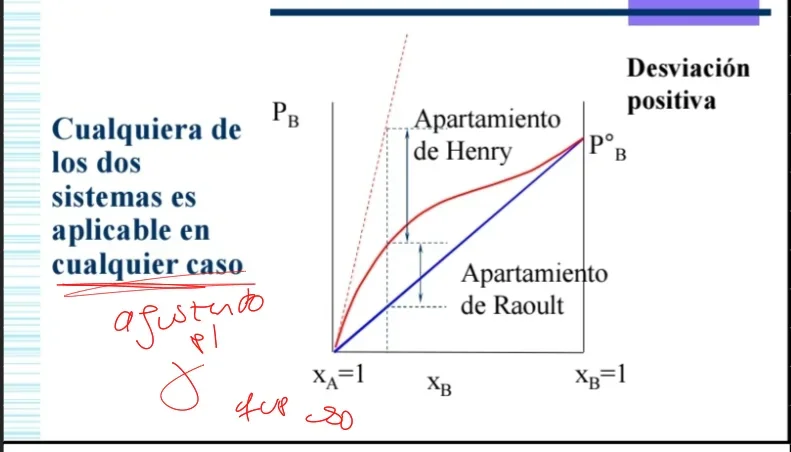
Sin embargo hay una gran zona donde el comportamiento real se aparta de esto.
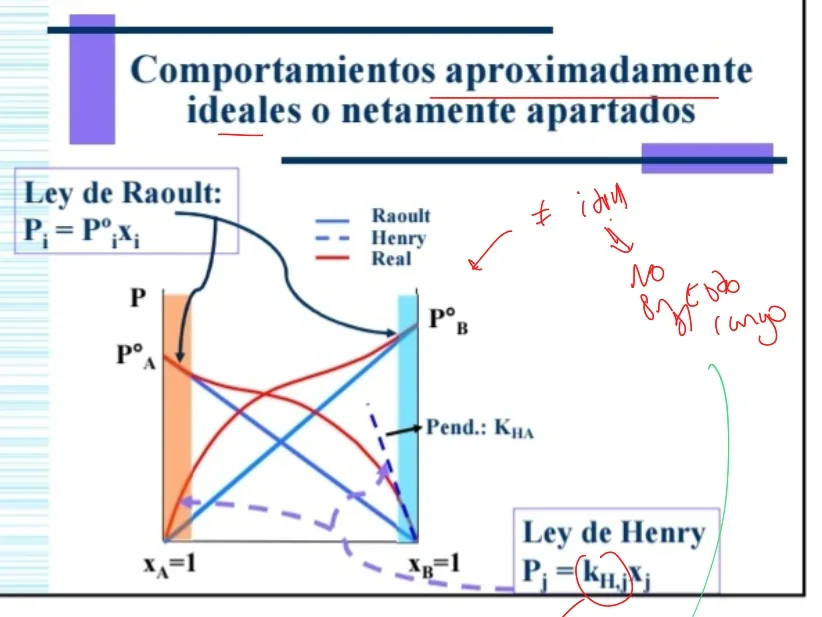
Como la Ley de Raoult fue deducida a partir de teoría se llama el Sistema Racional, mientras que a la Ley de Henry se la llama Sistema Empírico.
Para corregir la diferencia entre los sistemas ideales y los valores observados en la realidad, se define el Coeficiente de actividad:
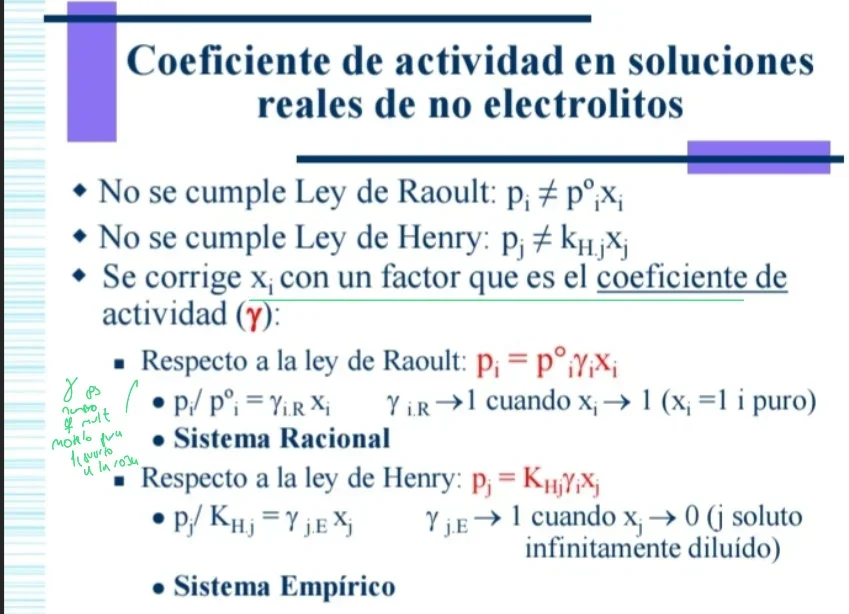
La Actividad es el producto del Coeficiente de actividad por la concentración o la Presión.
Y es la composición que tendría que tener una solución ideal para comportarse como la real.
Depende de Temperatura, Presión y Composición.
También se puede usar el Coeficiente de actividad al momento de calcular Potencial Químico:
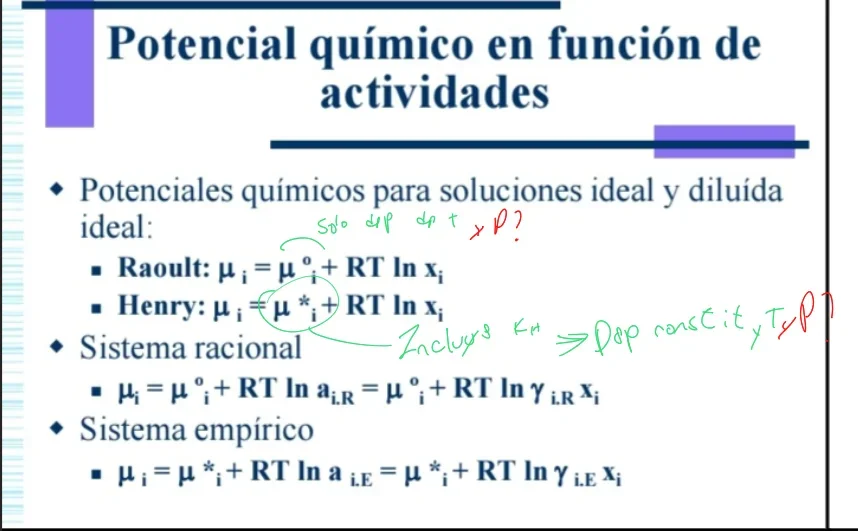
Y como los resultados de muchas cosas que habíamos calculado dependían de igualar el Potencial Químico, si tenemos en cuenta la Actividad, los resultados van a cambiar, y van a ser más semejantes a la realidad.
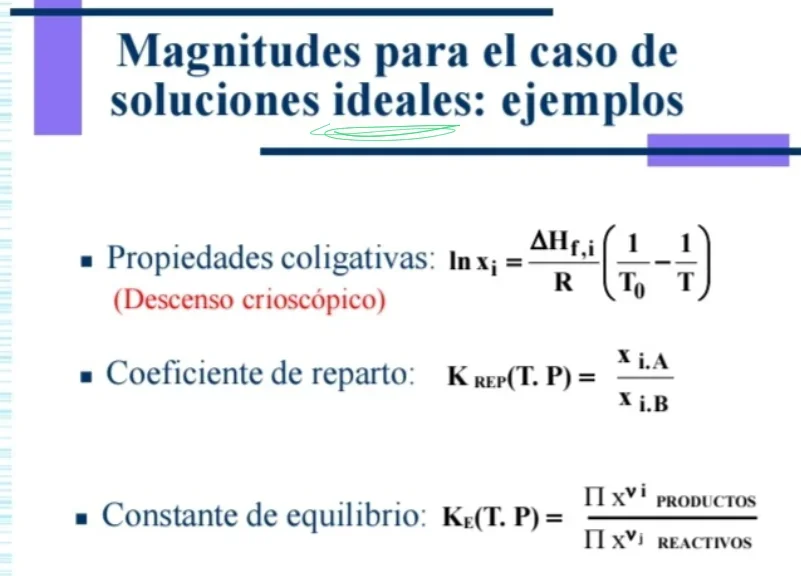
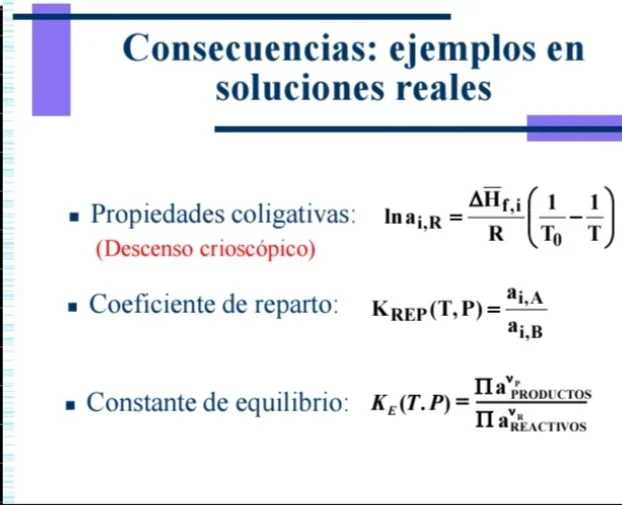
Al cambiar tantas propiedades se pueden usar distintos métodos para conocer el Coeficiente de actividad.
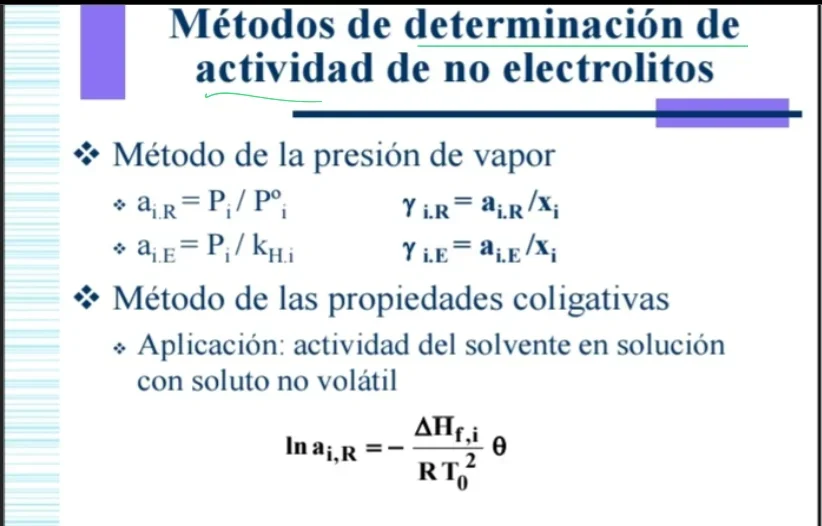
Sin embargo el de la Presión, no es el más sencillo, pero es de los más aplicados porque permite conocerlo a distintas Temperaturas.
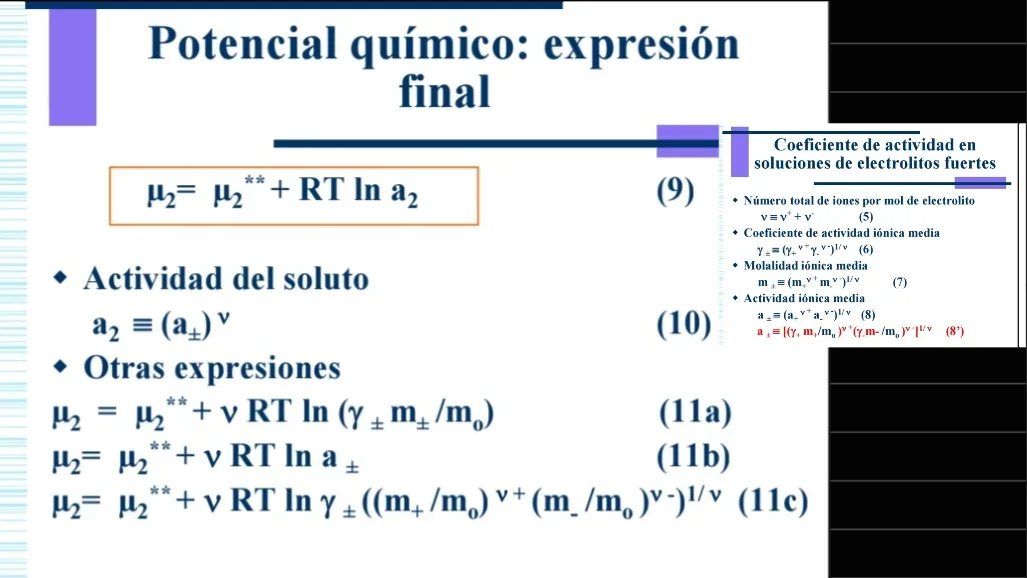
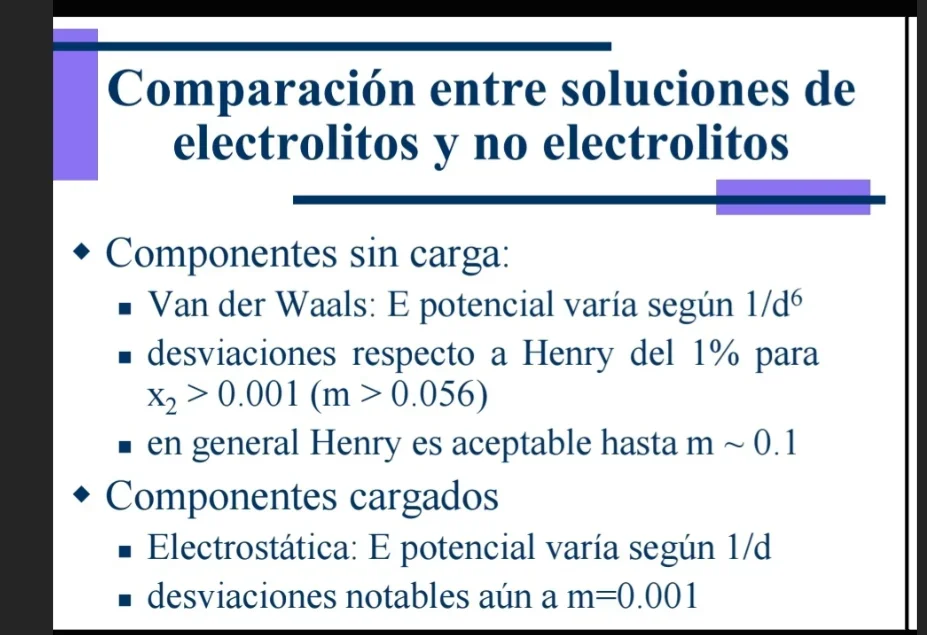
Ahora bien, cuando hay Electrolitos, se van a disociar en la Solución, 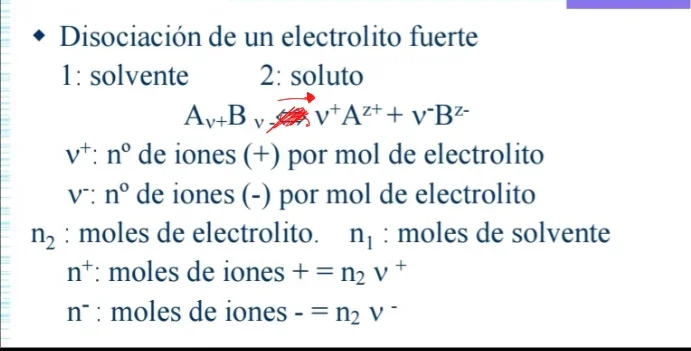
Por lo que pan a tener un Coeficiente de actividad dependiente de como se disocien:
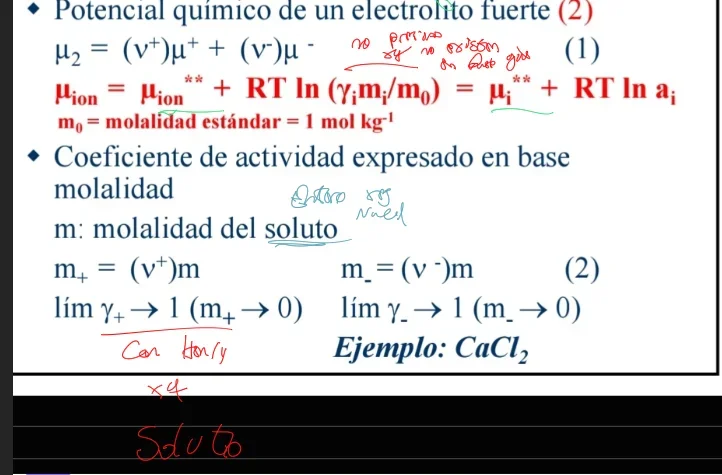
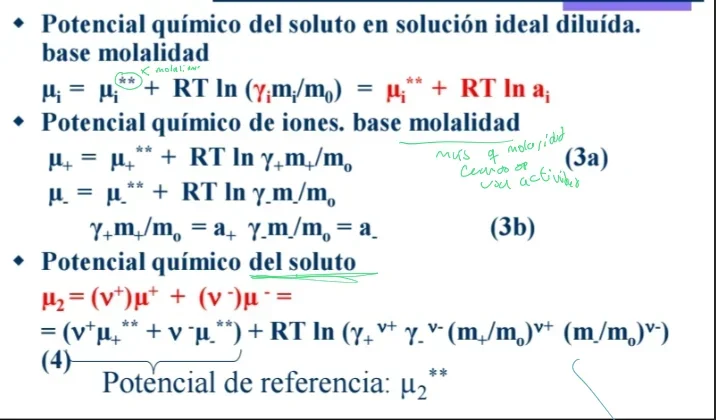
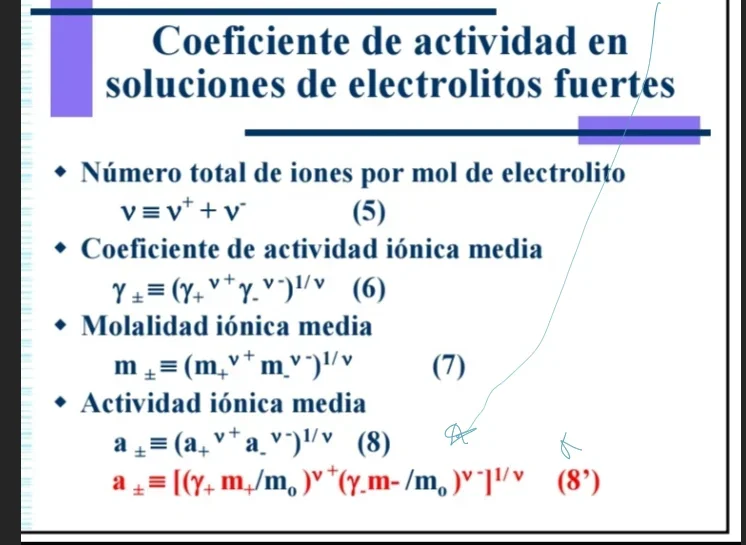
También vamos a definir varios parámetros medios, que tienen en cuanta ambos Iones del Electrolito, para poder referirnos al soluto y no a cada ion.
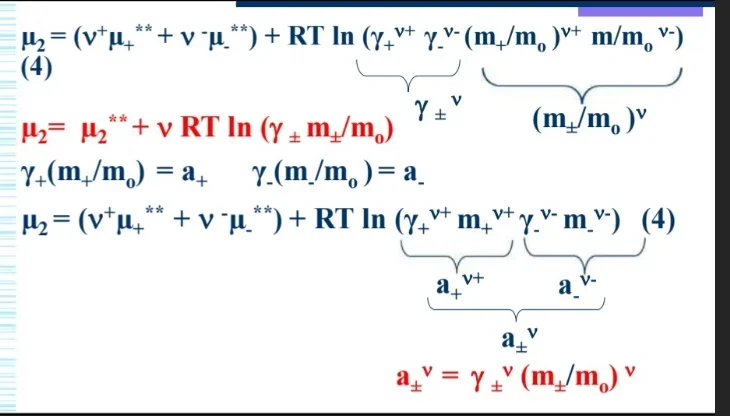
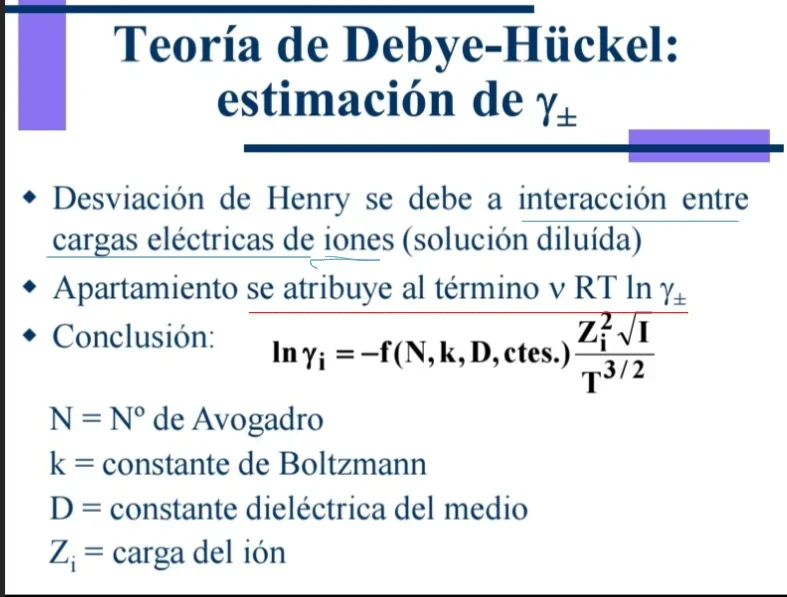
La Teoría de Debye-Huckel se usa para estimar el Coeficiente de actividad. Según esta teoría, en una solución diluida, la desviación de la Ley de Henry se da por la interacción eléctrica entre iones.
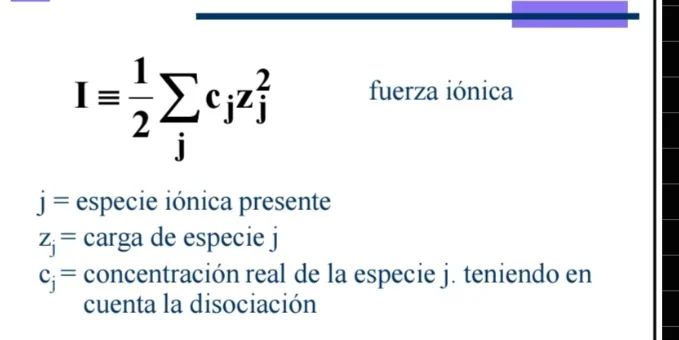
Por lo que va a depender de la Fuerza Iónica:
Y si consideramos disolución infinita podemos considerar:
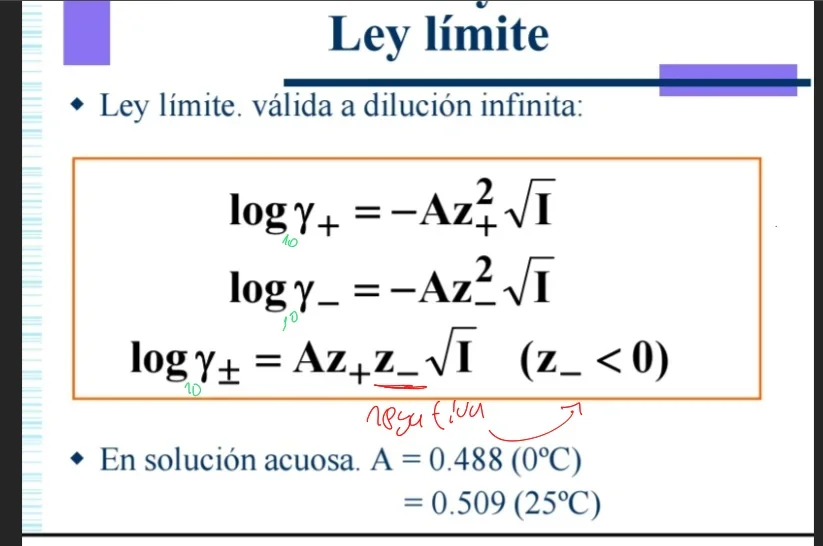
Hasta fuerza iónica de 0.1 Funciona la Ley de Debye-Hückel.
Como consecuencia el Potencial Químico disminuye como consecuencia de la interacción con otros iones ya que el Coeficiente de actividad disminuye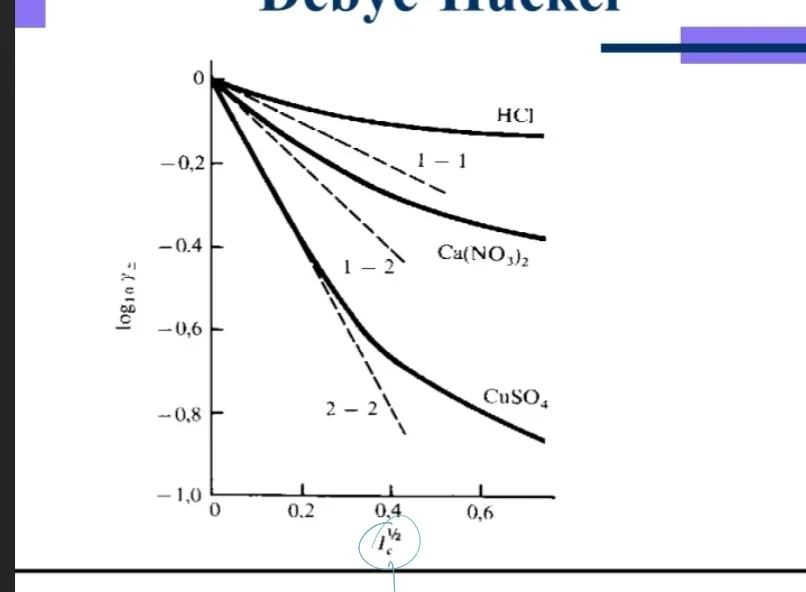
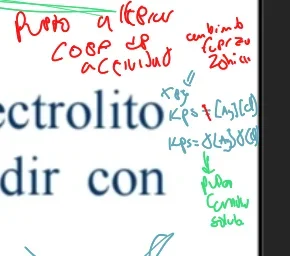
Entonces por ejemplo, el agregado de un Electrolito puede aumentar la solubilidad de alguna especie, ya que va a cambiar su Coeficiente de actividad con la Fuerza Iónica:
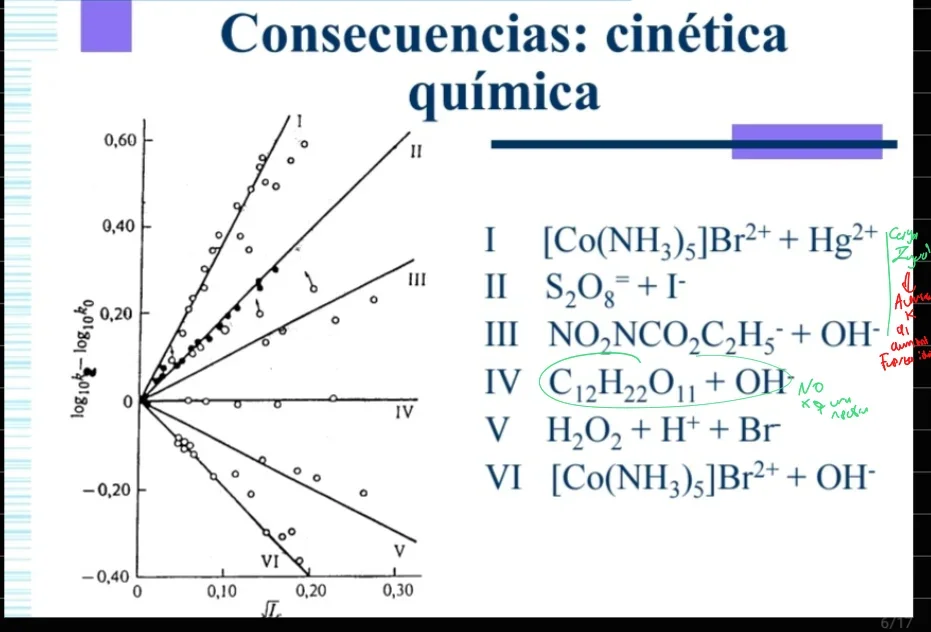
En la cinética química, al aumentar la Fuerza Iónica va a aumentar la Velocidad de Reacción de mecanimos que dependan de la interacción de Moléculas con cargas iguales. Pero desfavorecer a las que tengan cargas distintas.
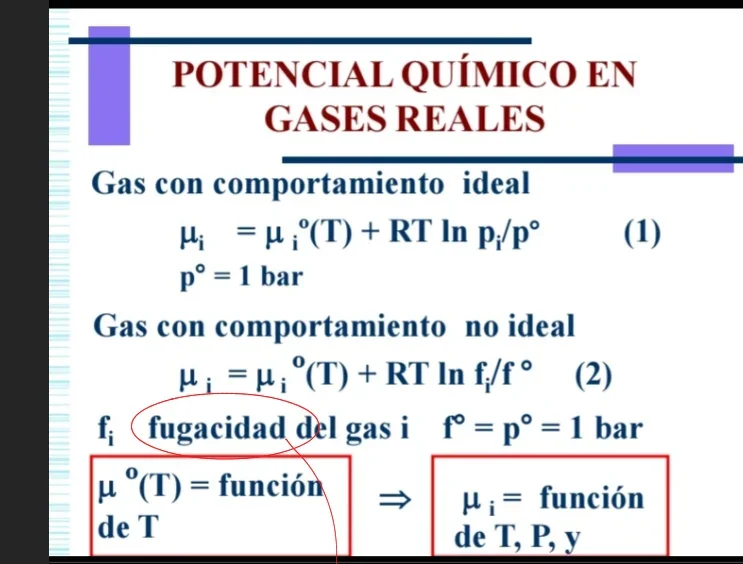
Fugacidad
Vamos a poder hacer lo mismo con los Gases, y para los gases reales, vamos a definir la Fugacidad:
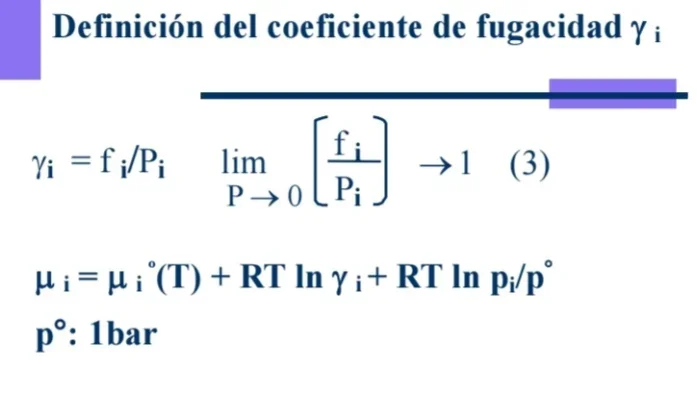
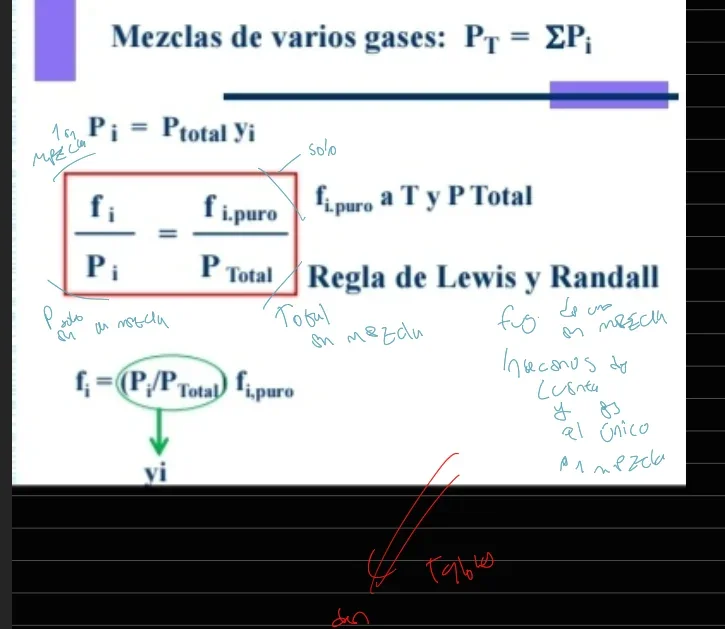
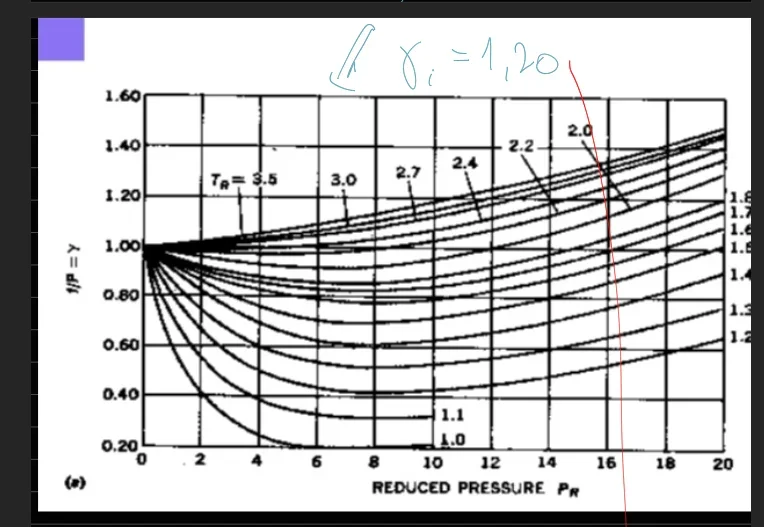
Para saber con tablas el Coeficiente de actividad en gases, podemos usar los diagramas de Presión y Temperatura reducida:
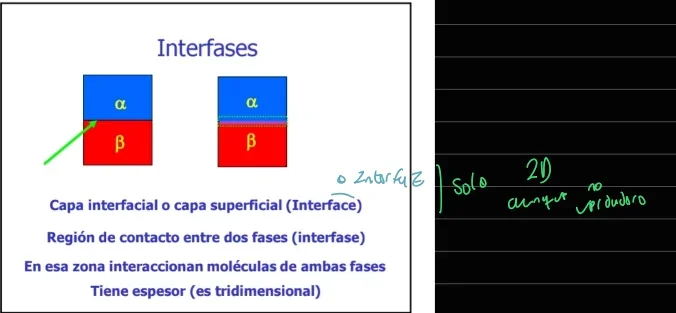
Interfases
Al poner en contacto dos sustancias, se crea una Interfase que es la región donde entran en contacto las dos fases. Escrito con s es la zona de 3 dimensiones.
También se puede mencionar la Interface que es la capa entre las dos fases.
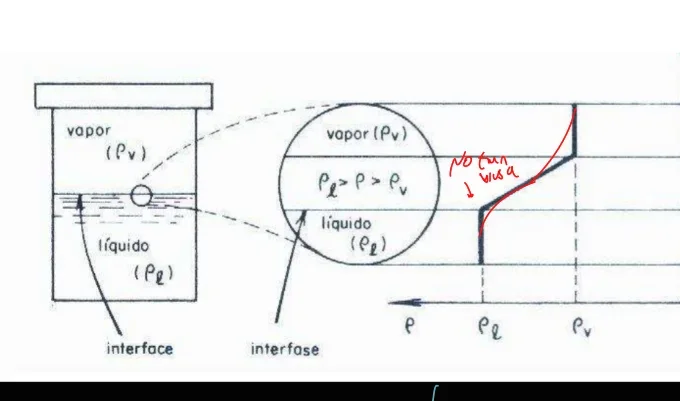
En esa zona las propiedades se comportan como un intermedio de las dos fases:
Esto se da porque, cerca de la superficie las Moléculas tienen distintas fuerzas al rededor que en el seno, por lo que son más inestables.
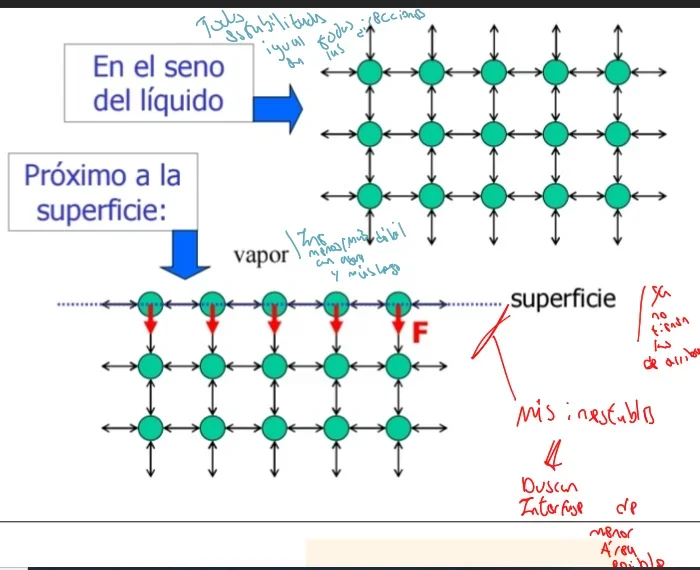
Esto genera una Tensión Interfacial. En caso de ser líquido aire específicamente, se llama Tensión Superficial.
Si queremos ampliar el área de la Interface vamos a tener que aplicar Fuerza (Trabajo) porque es más inestable una situación con mayor Interfase.
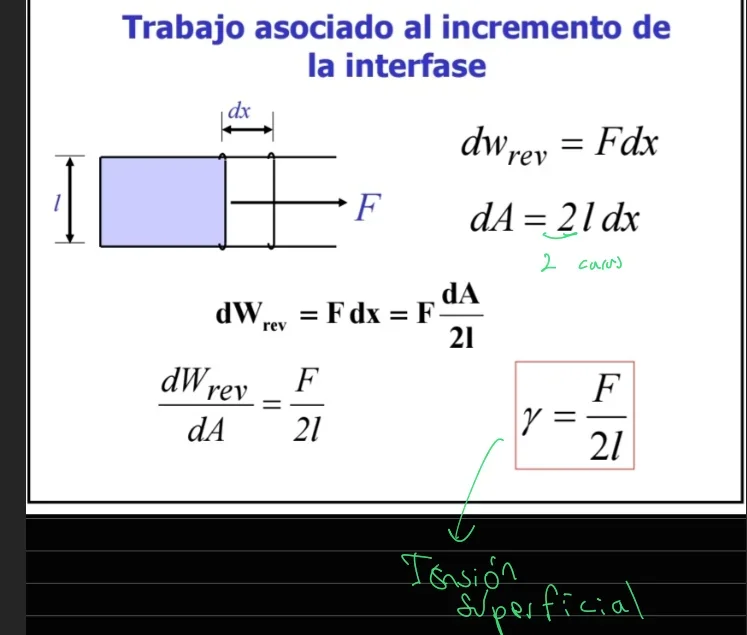
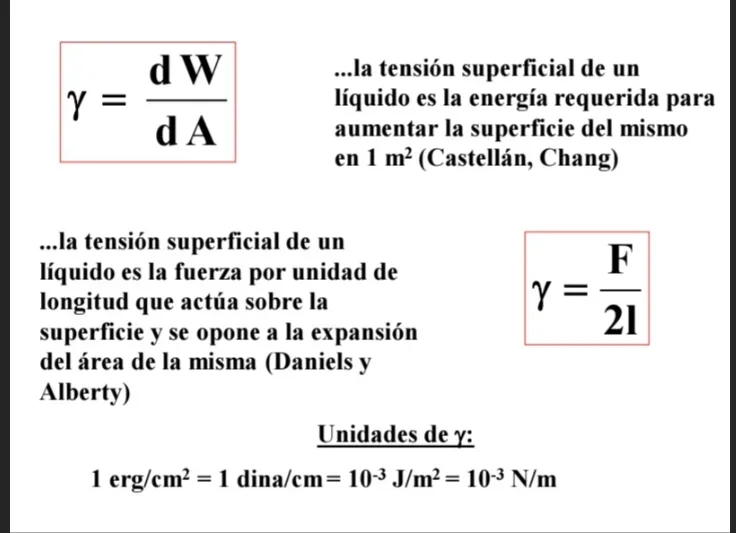
Por lo tanto los cambios de Interfase se añaden al cambio de Energía Libre de Gibbs:
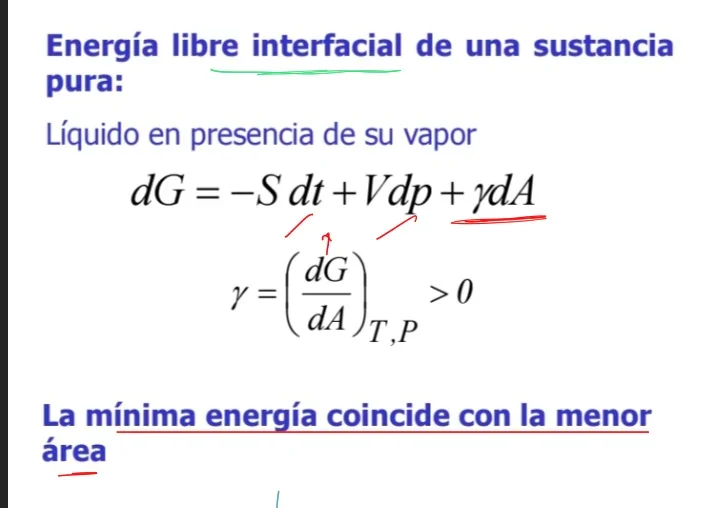
Vamos a analizar la tensión superficial en distintas situaciones, y los efectos que genera.
Superficies curvas
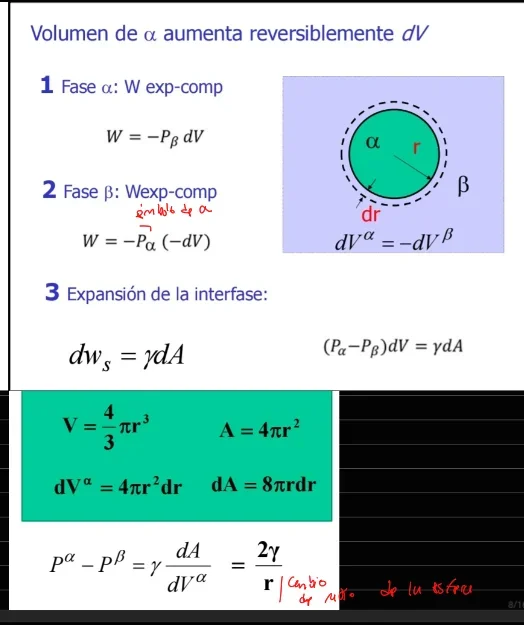
Con ello llegamos a la Ecuación de Young-Laplace:
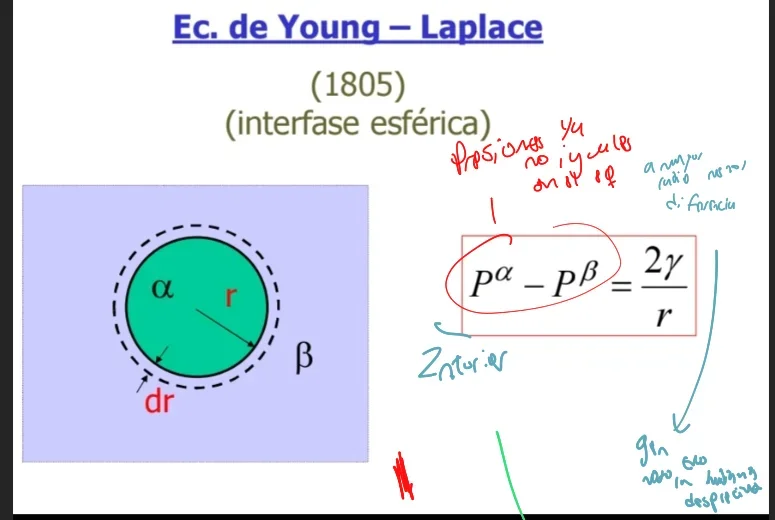
Que nos dice que las presiones no serán iguales en el equilibrio. Y que a menor radio tenga la gota, mayor presión tendrá.
Sin embargo, si la superficie es plana, su radio tenderá a infinito, y tendrá la misma presión.
Esto va a tener un efecto sobre la Presión de Equilibrio Líquido Vapor.
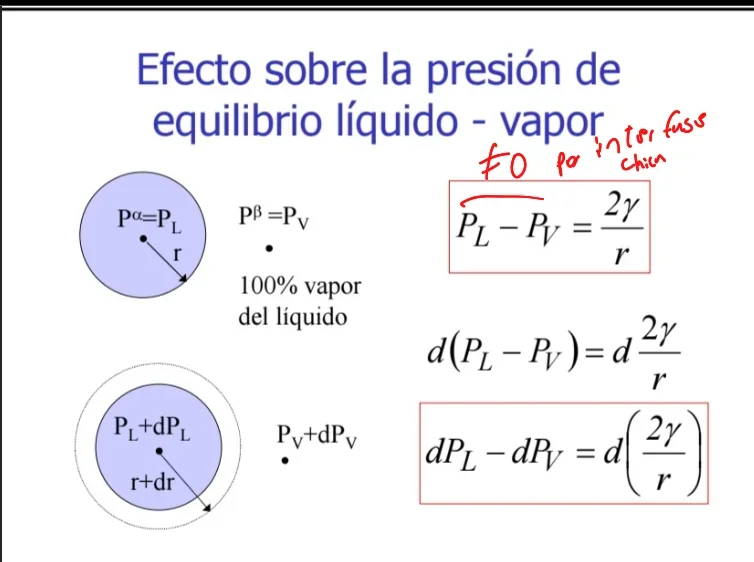
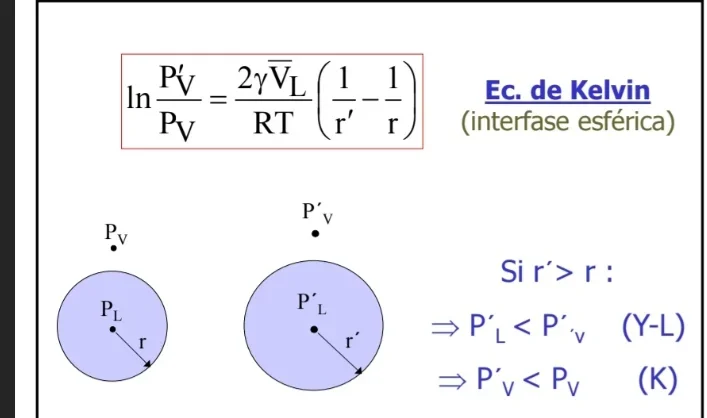
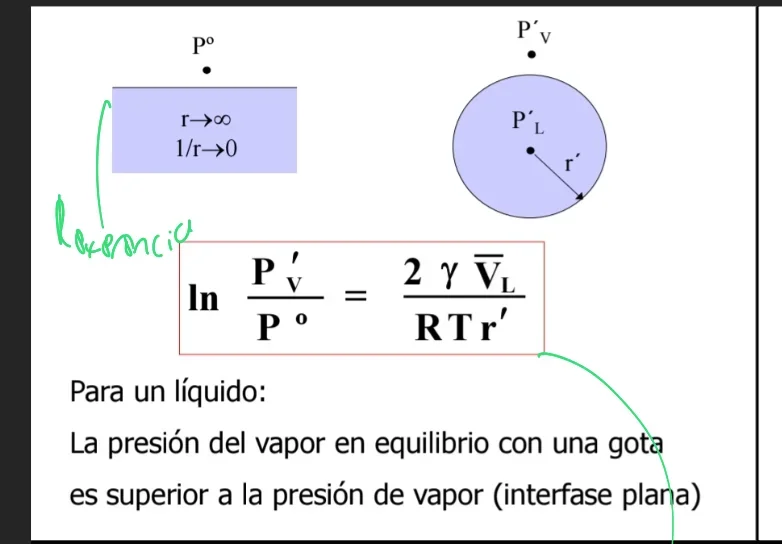
Si consideramos burbujas, hay que dar vuelta las presiones del logaritmo.
Capilaridad
Para la Capilaridad compiten dos tipos de Fuerza, las de Cohesión y las de Adhesión. Dependiendo de las magnitudes de cada una, va a ser la Fuerza resultante que sienta el líquido.
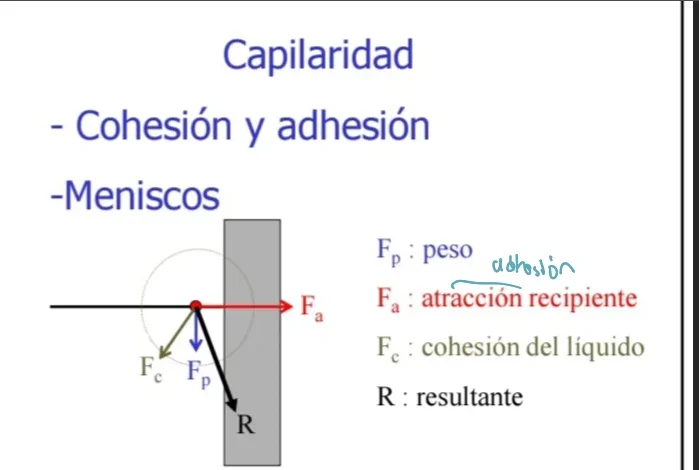
Generalmente, las interacciones con la pared van a ser más intensas que con el propio fluido, lo que genera una fuerza hacia la pared, y va a buscar tener la mayor área fluido pared posible.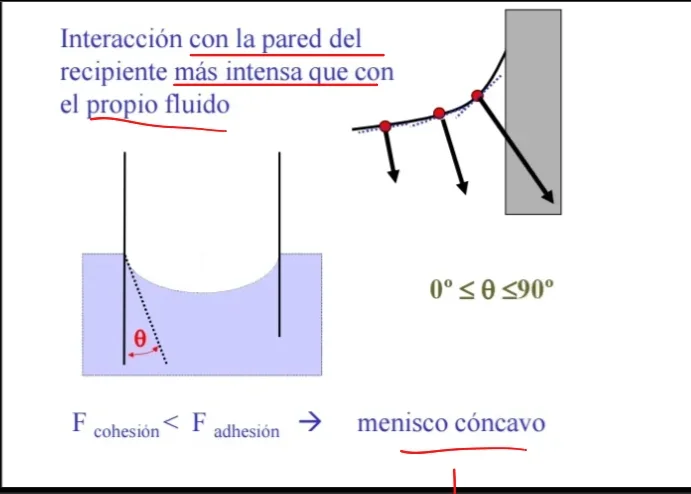
En caso de que no, sería al revés, esto se da por ejemplo en Mercurio donde las interacciones son metálicas.
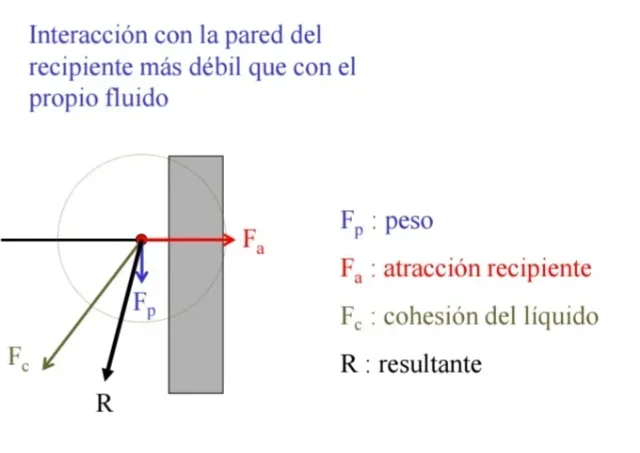
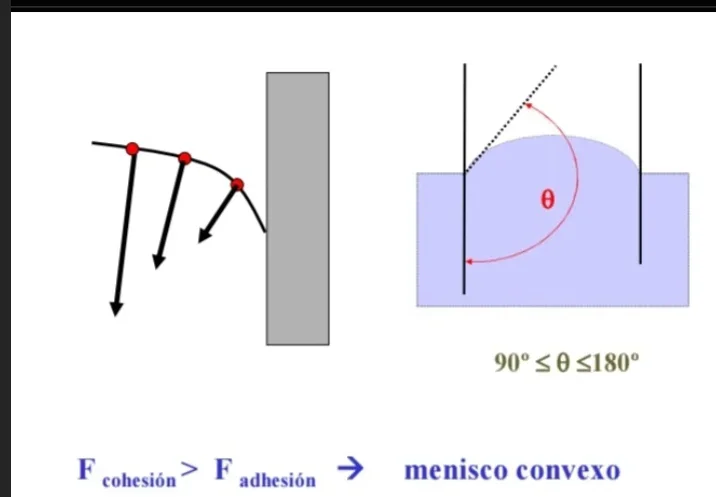
Esto es lo que genera la capilaridad, ya que al tener forma curva, la presión del lado cóncavo es menor, por lo que sube hasta que en un punto se igualen las presiones:
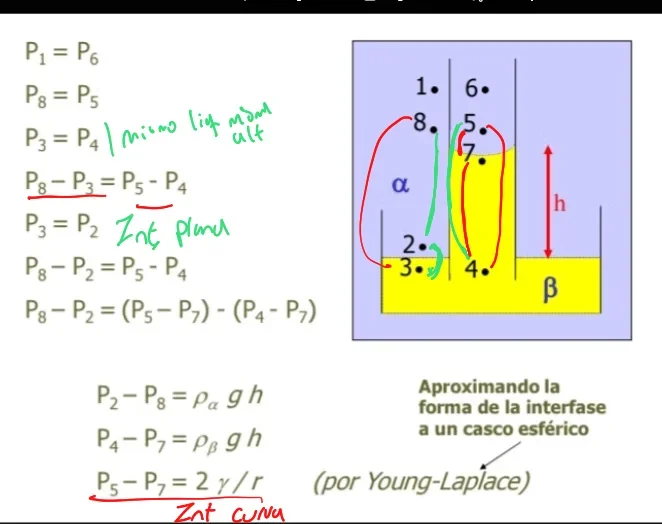
Aprovechando esto podemos medir la Tensión Superficial midiendo la altura del capilar si sabemos el radio y las Densidades.
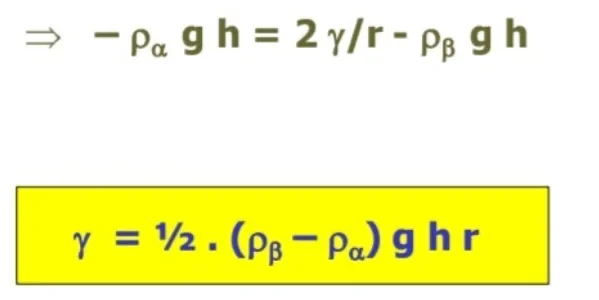
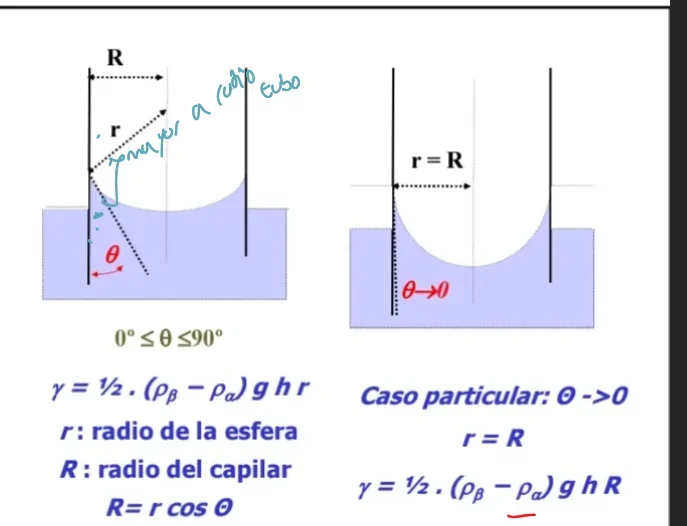
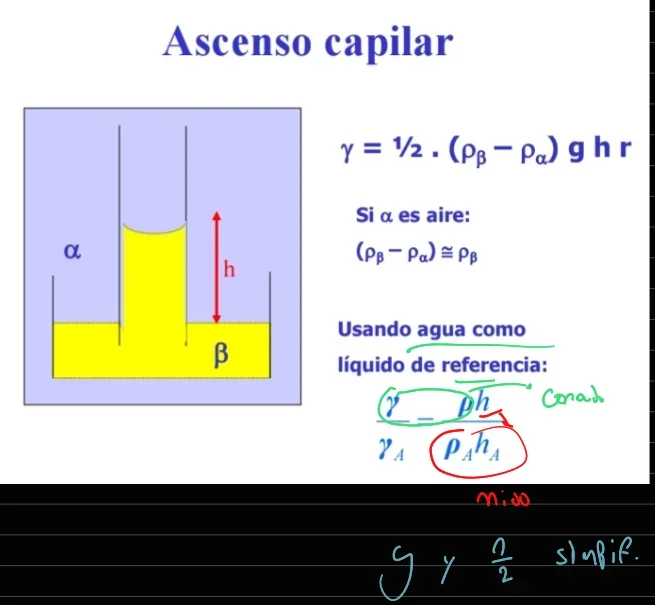
Además si el lado de afuera es aire puedo despreciar su Densidad porque será mucho menor a la del Líquido.
También puedo comparar con un líquido de referencia:
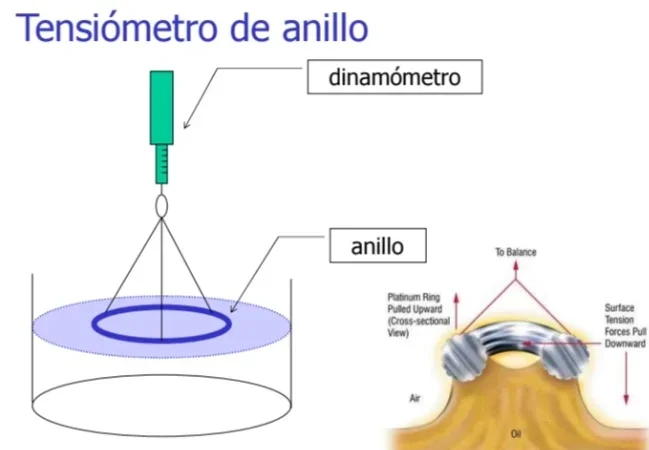
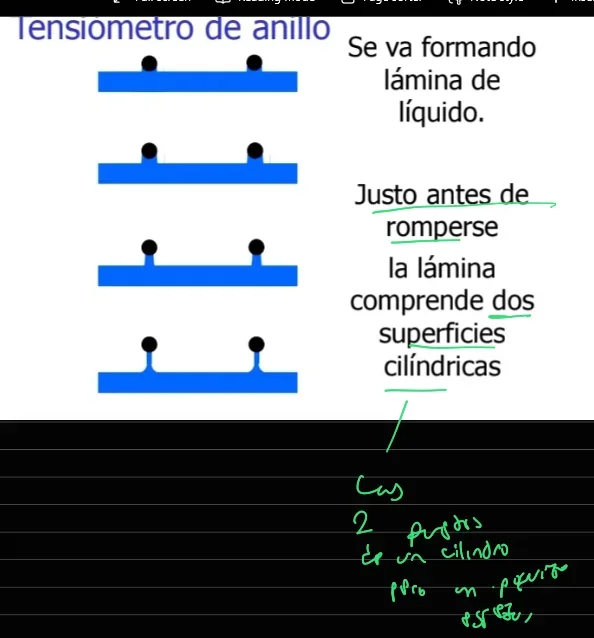
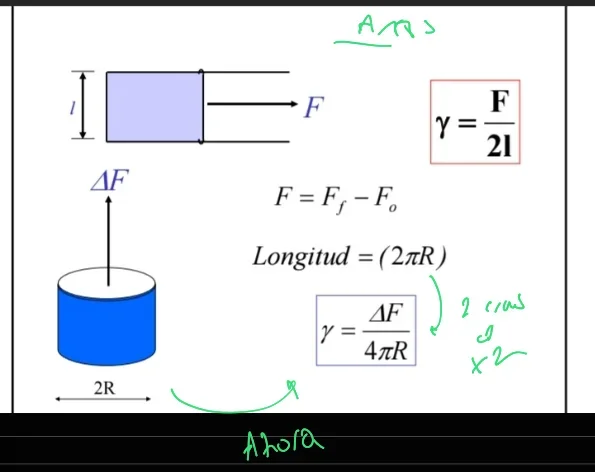
O con un tensiómetro de anillo:
Dependencia con la Temperatura
Dependencia de Solutos
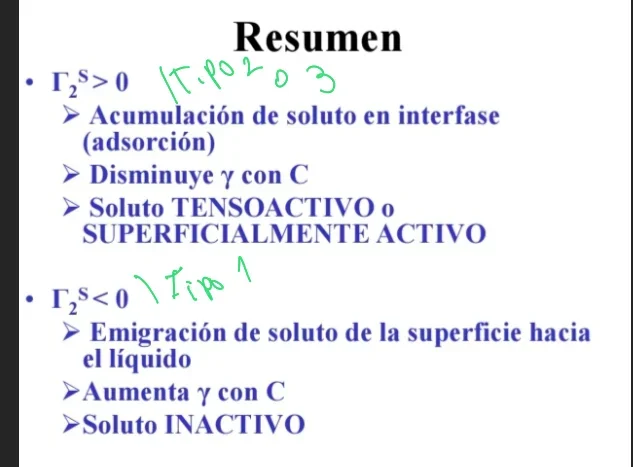
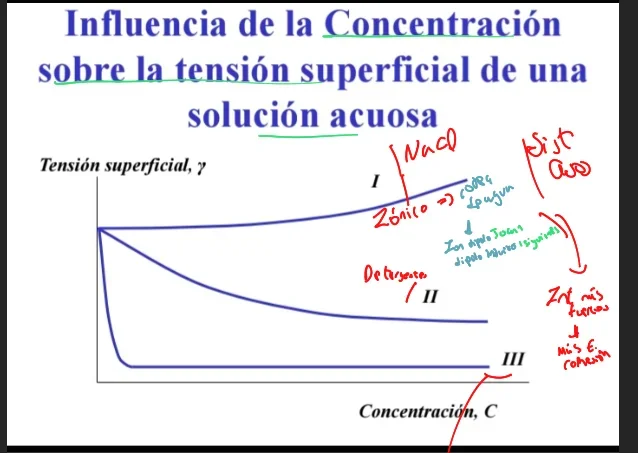
Dependiendo del soluto que se añada a la solución va a tener distinto comportamiento en la Tensión Superficial:
Hay solutos de 3 tipos
- Sales Inorgánicas que aumentan la Tensión Superficial y se acumulan en el seno
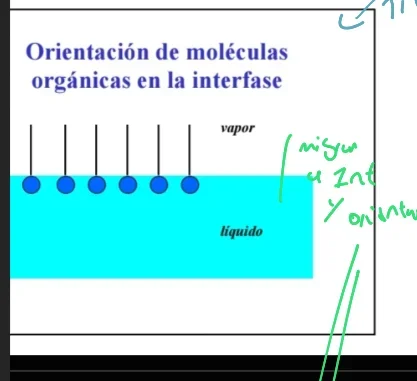
- Compuestos orgánicos con parte polar y apolar, disminuyen un poco la Tensión Superficial, y se acumulan en la Interfase.
- Y Detergentes, que disminuyen drásticamente la Tensión Superficial, y se acumulan en la Interfase hasta que se satura y forman Micelas.
Ley de Gibbs
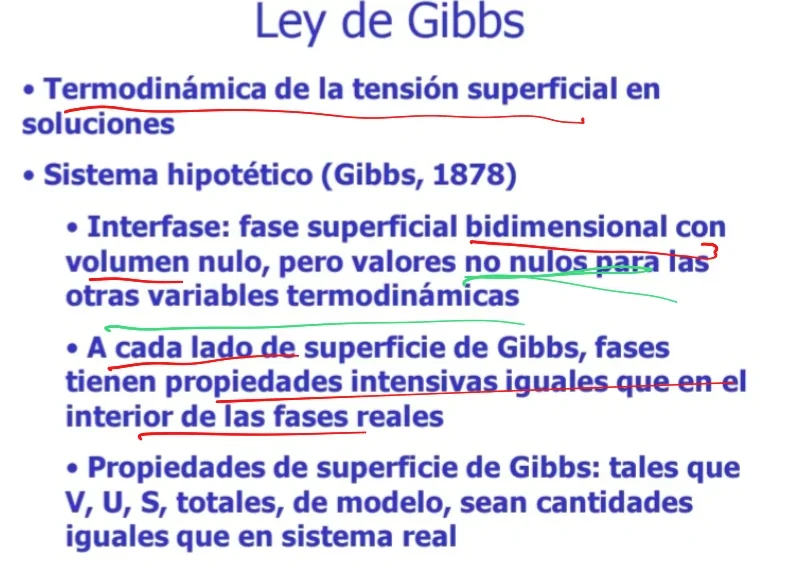
Gibbs modeló este fenómeno, considerando la interfase como 2d:
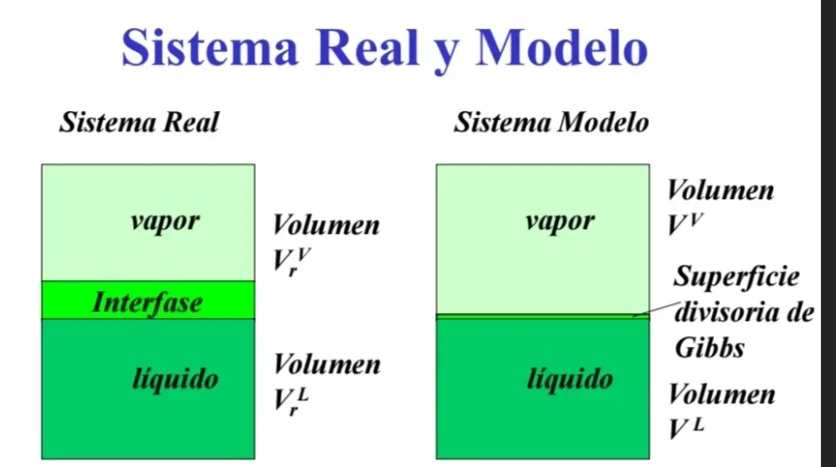
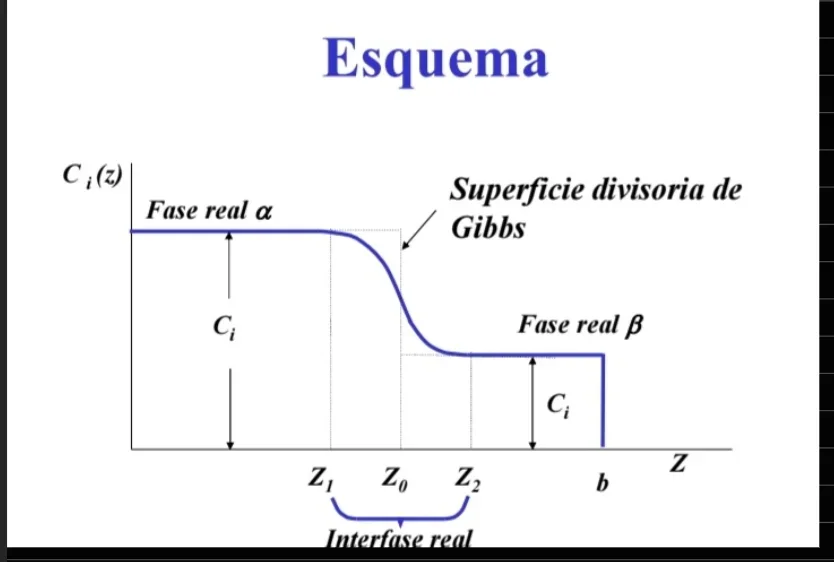
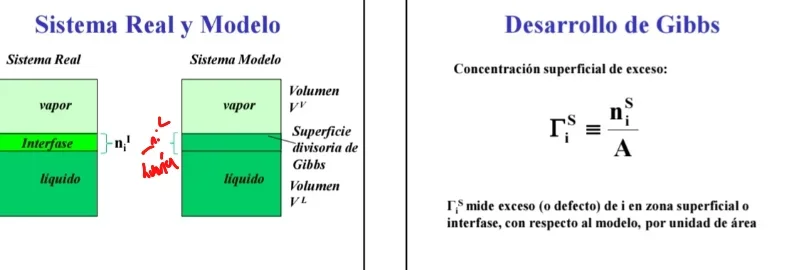
Entonces podemos calcular los Moles que se van a la interfase, 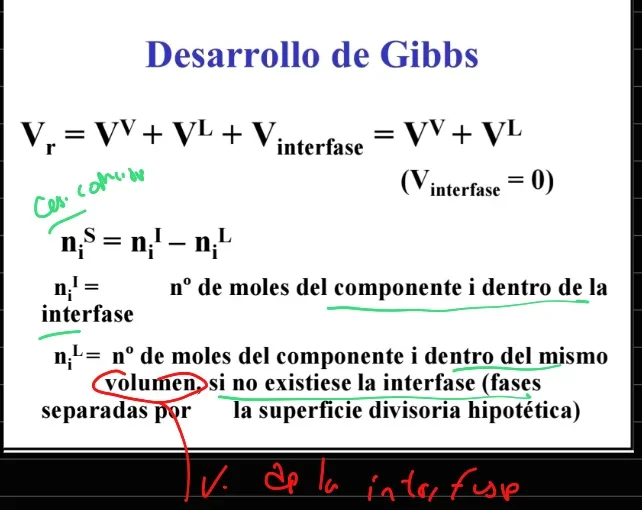
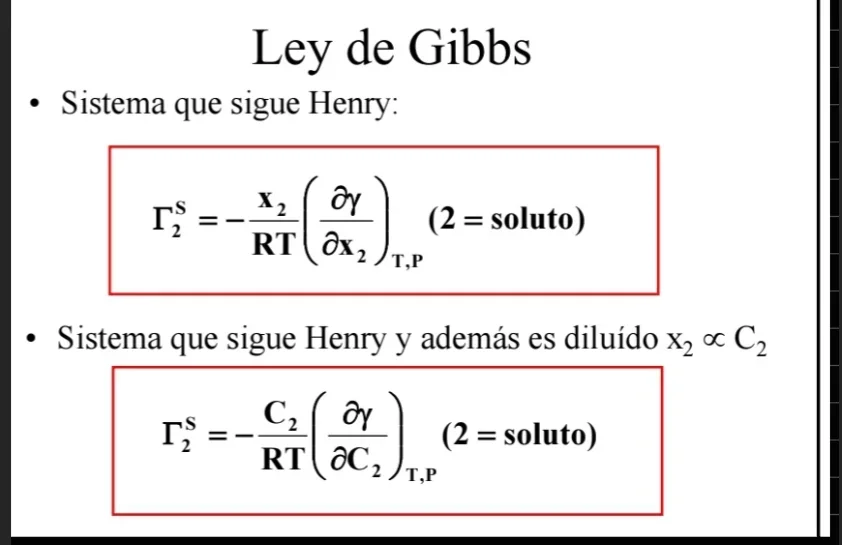
Vemos que se dan varias etapas cuando el soluto es un Detergente:
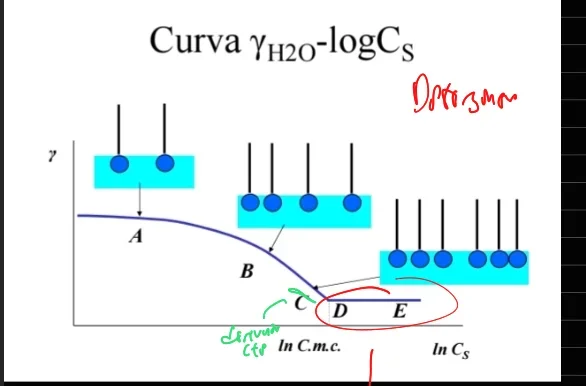
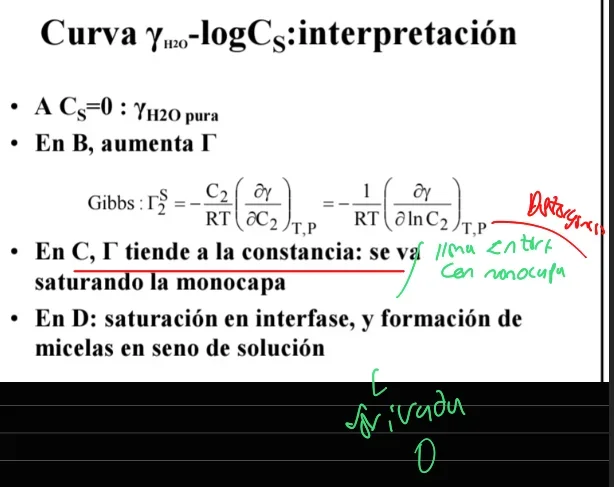
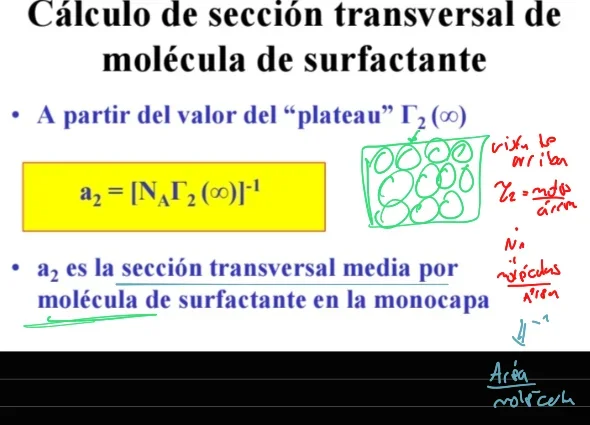
Además podemos calcular el área de cada molécula: